
估计阅读时长: 5 分钟目前我们根据质谱数据进行代谢物ROI注释分析,很大一部分的工作是建立在已经可以被纯化的化合物的纯标准品所建立的标准品库数据的比对操作之上的。但是依赖于质谱参考谱图数据库所完成的代谢物注释分析,也仅能够得到很小的一部分结果,因为能够纯化或者合成的化合物在整个自然界中目前只占比较小的一部分。并且购买标准品也会需要耗费大量的实验室资金预算。
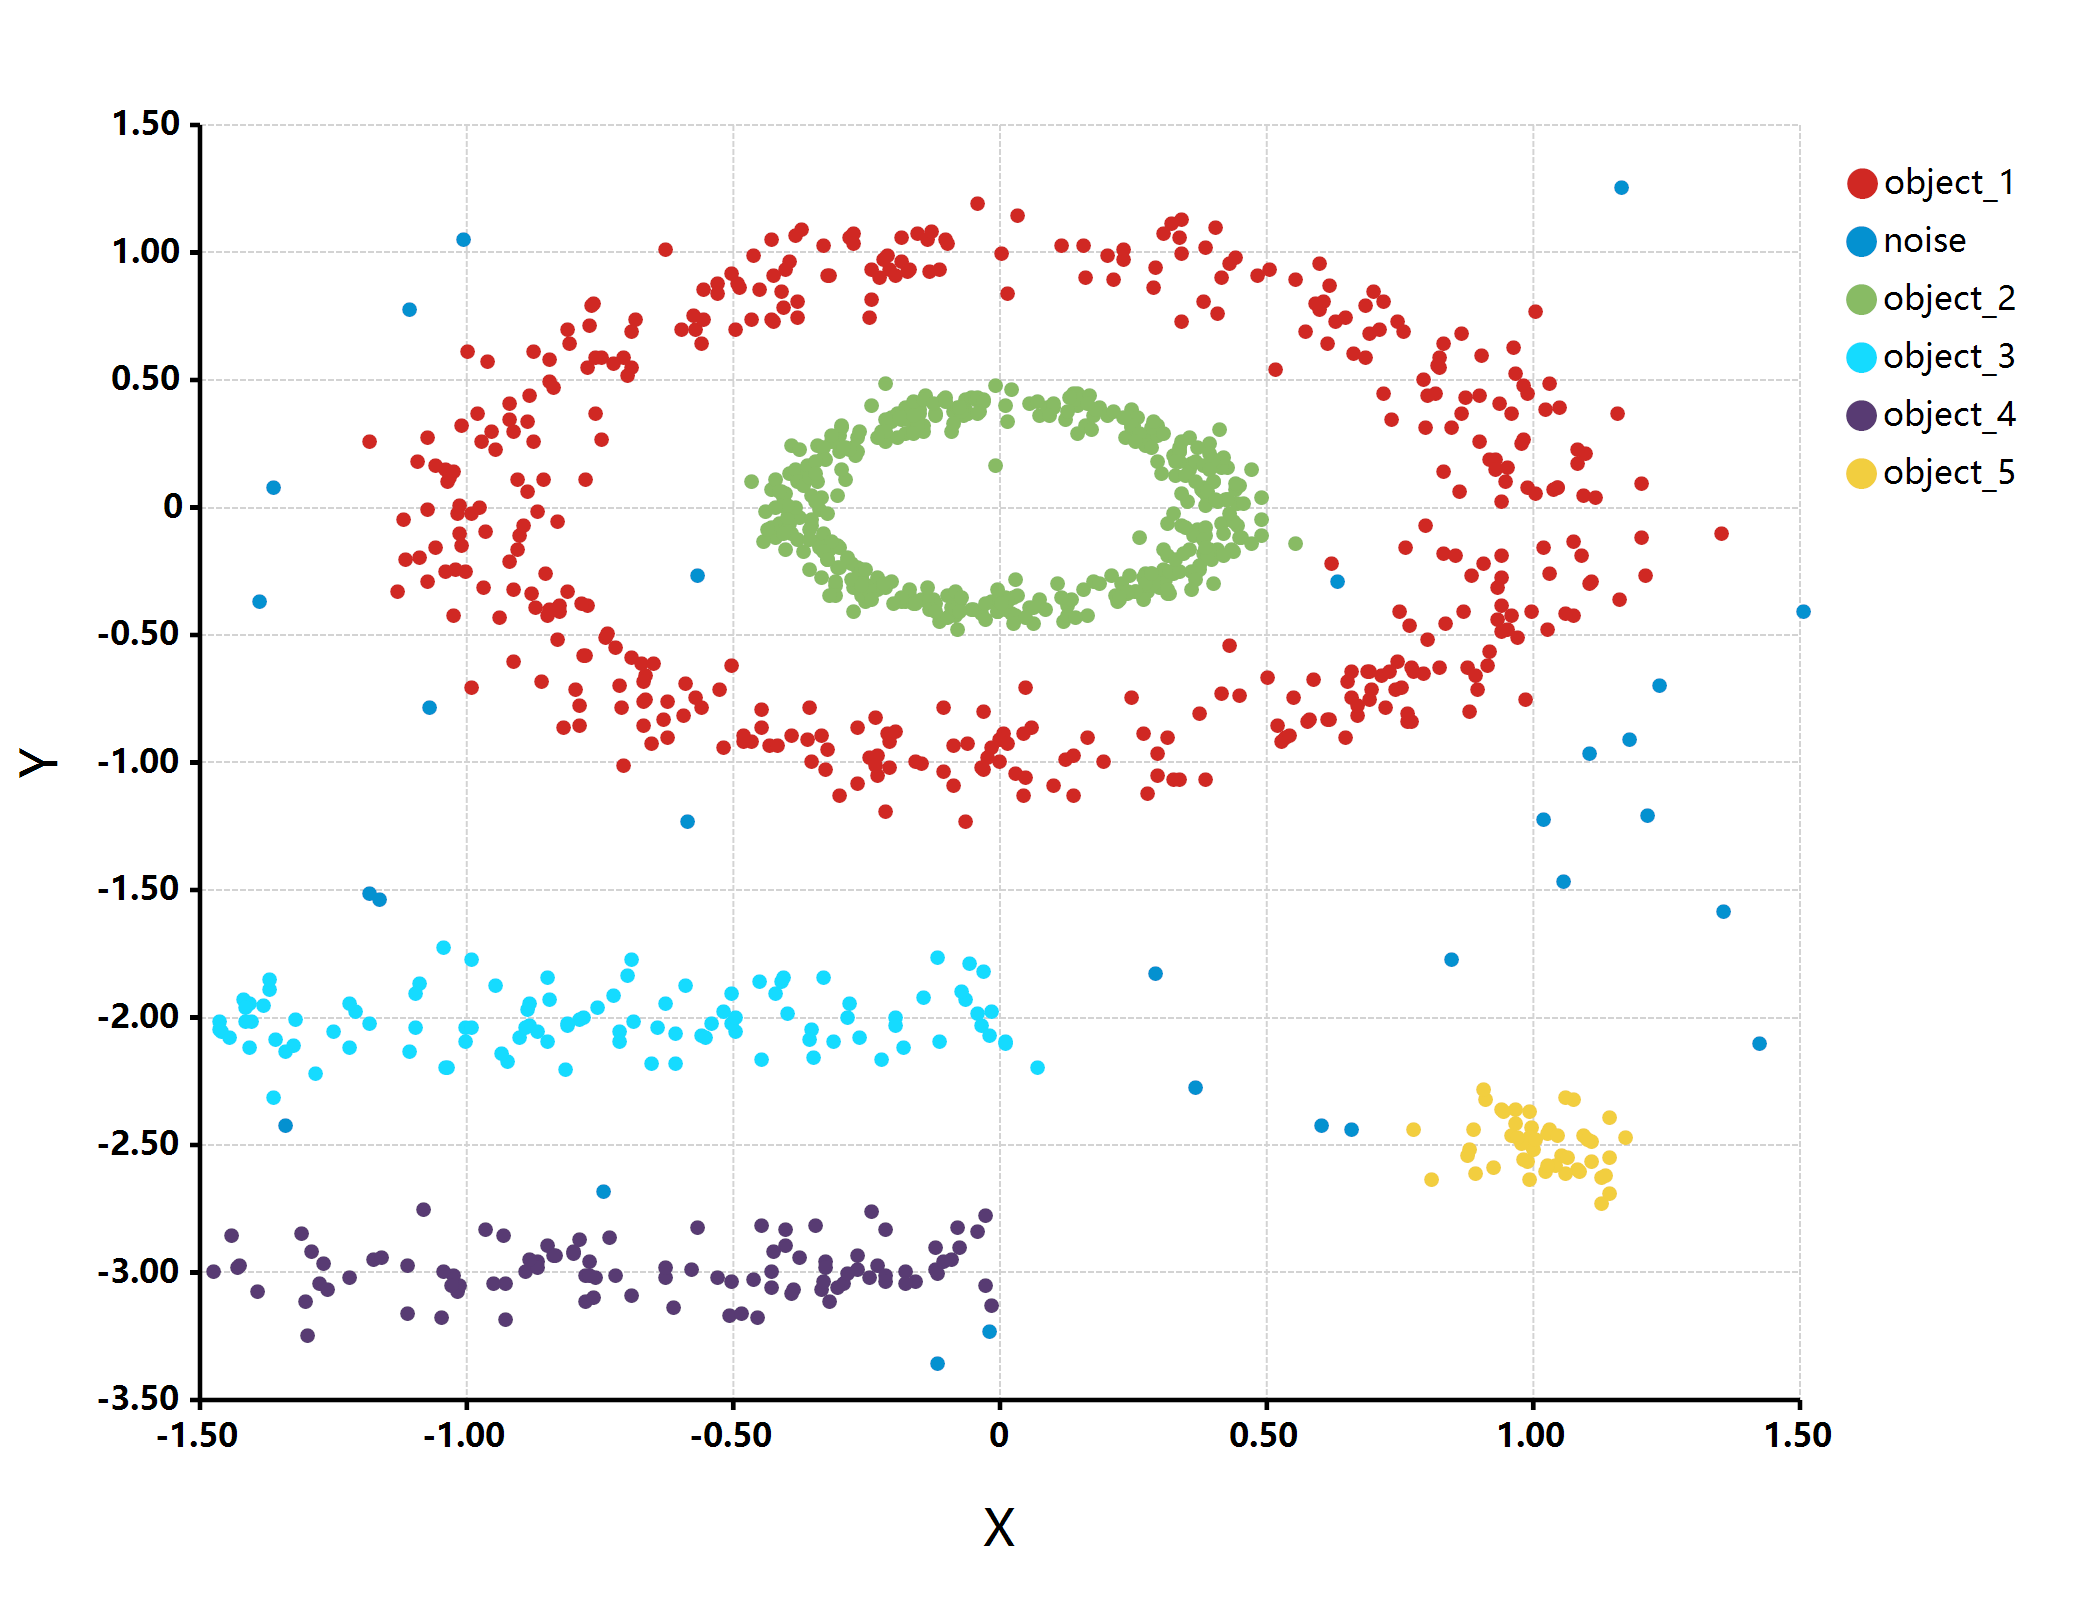
估计阅读时长: 2 分钟imports "clustering" from "MLkit"; require(graphics2D); multishapes = read.csv("./multishapes.csv"); [x, y] = list(multishapes[, "x"], multishapes[, "y"]); print(multishapes, […]
估计阅读时长: < 1 分钟https://github.com/rsharp-lang/R-sharp 前言 经过了2021年一年时间的奋斗,目前R#脚本语言环境终于可以算是能够支撑起比较完整的数据分析流程了。在2021年这段时间,我为R#脚本语言环境大概做了以下几件我认为是比较里程碑式的工作: 建立起了一个比较成熟的脚本打包系统 仿照R语言引入了ggplot和ggraph类似的作图系统 借助于mzkit的开发,将R#语言成功的应用于商业化的质谱数据分析产品之中 为了扩大R#语言环境的受众,在2022年初,也就是这个月内,我相继为Python语言和Julia语言添加了对R#语言环境的支持。下面我们就来聊聊在R#语言环境中的对上面所提到的两种语言的支持。
估计阅读时长: 18 分钟https://github.com/rsharp-lang/R-sharp/tree/master/studio/RData 如果我们需要将上游的R数据分析环境之中的数据集串流至下游的R#数据分析环境之中,构建出一个不同的数据分析环境混合在一块的自动化数据分析流程。我们一般会需要将上游的R环境之中的数据符号对象以RData的格式串流到下游环境中,下游环境进行反序列化加载数据到环境中执行相应的分析。例如在下游执行定制化程度更高的数据作图,将数据以在上游R环境中比较困难实现的其他二进制文件格式进行保存,或者进行分布式的跨物理机的集群化计算,等等用于实现单纯依靠R环境所比较困难实现的功能。 从上一篇博客文章之中我们比较下详细的了解了RData数据文件的文件格式以及对应的读取操作。在这篇文章之中我们来了解如何基于我们通过对RData文件读取操作所获取得到的链表数据进行反序列化操作,将R环境之中的数据集串流加载到下游的R#数据分析环境之中。
估计阅读时长: 19 分钟https://github.com/rsharp-lang/R-sharp/tree/master/studio/RData 在最近的工作中,需要将Docker容器内的R环境之中的数据集无缝的串流到下游的.NET Core数据分析环境之中,基于.NET Core代码库进行数据可视化之类的操作。目前在R环境与.NET Core环境之间进行交互仅存在有一个比较出名的R.NET项目。但是对于使用R.NET项目而言,我们只能够在.NET Core环境之中调用R环境做数据分析,并不能够实现R环境调用.NET Core数据分析环境。并且R.NET项目必须要依赖于R环境对应的库文件,所以使用R.NET并不能够满足我们在Docker容器间进行R数据分析环境与.Net Core数据分析环境之间的无缝衔接。

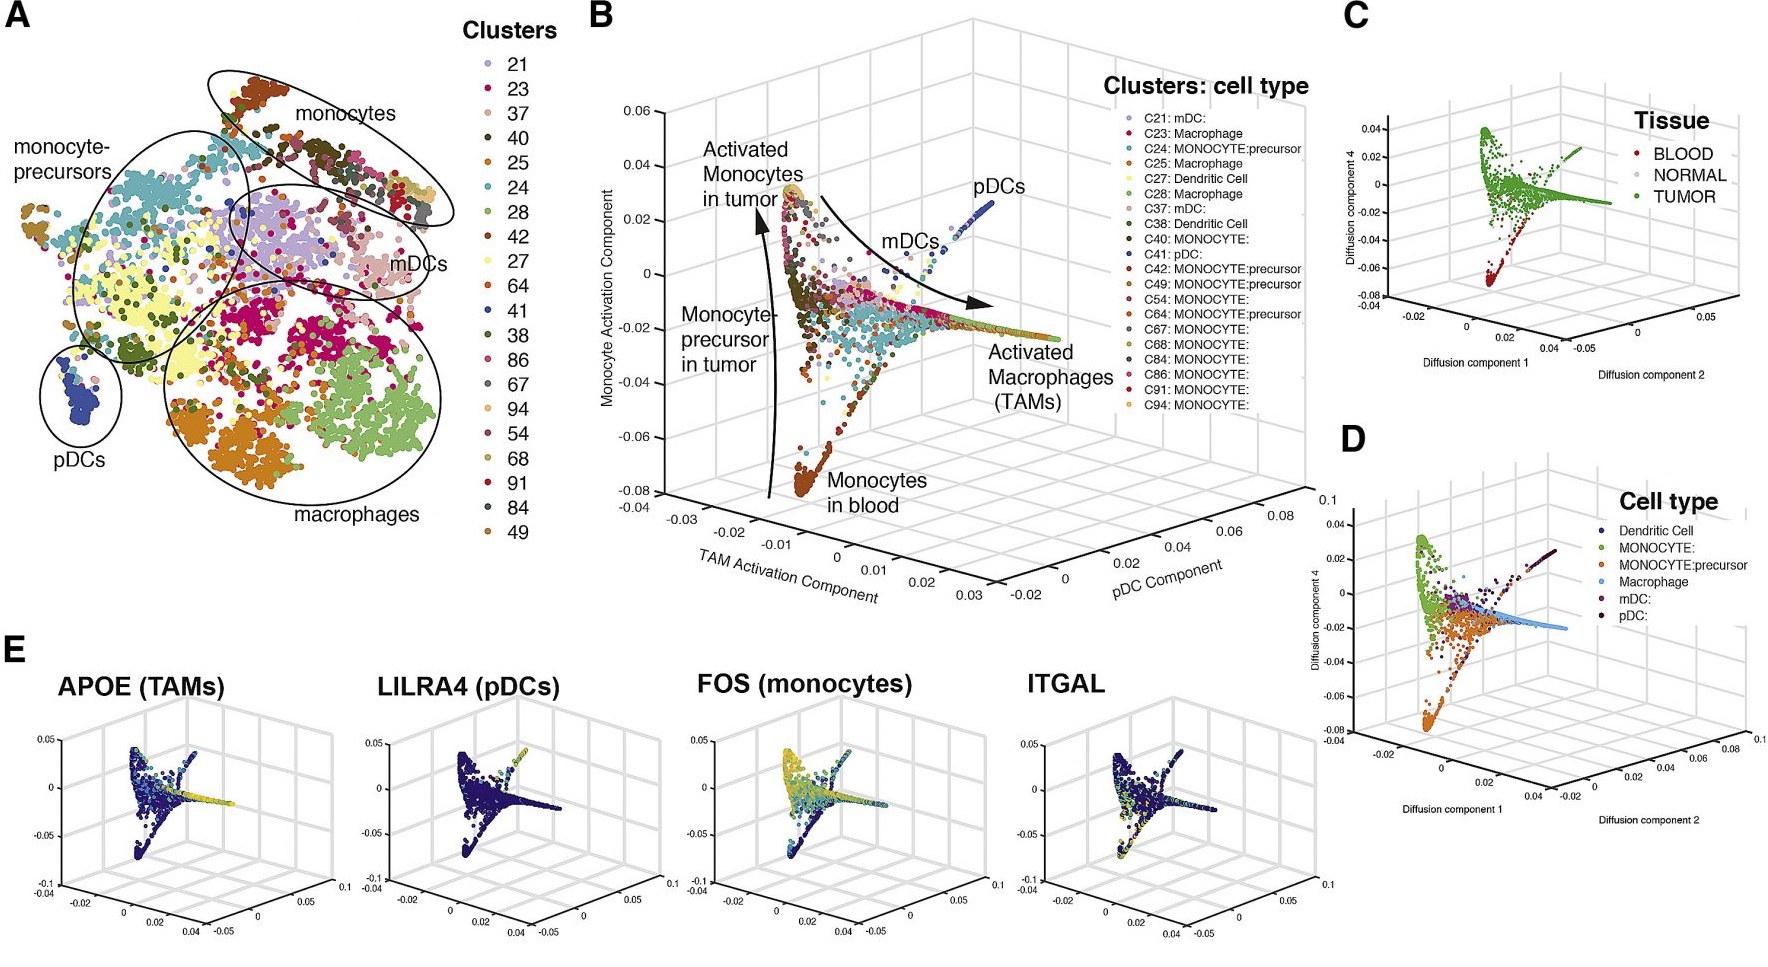
估计阅读时长: 14 分钟https://github.com/rsharp-lang/ggplot 之前在阅读一篇单细胞组学数据分析的文献,觉得在文献之中有一些三维散点图用于展示降维聚类结果的效果非常的好看。于是自己在R#语言之中的ggplot程序包的2D绘图的功能基础之上,进行了三维图形数据可视化功能的开发。 (A) t-SNE map projecting myeloid cells from BC1-8 patients (all tissues). Cells are colored […]
估计阅读时长: 9 分钟https://github.com/rsharp-lang/Rnb 之前使用Python脚本进行编写代码的时候,十分的羡慕Python脚本可以基于ipynb记事本进行文档化的编码。在之前R#脚本是缺少相关的代码库模块将可执行的R#脚本渲染成可视化文档。但是经过几天的开发工作时候,现在R#脚本编程已经具备有了文档化编程的基本框架了。
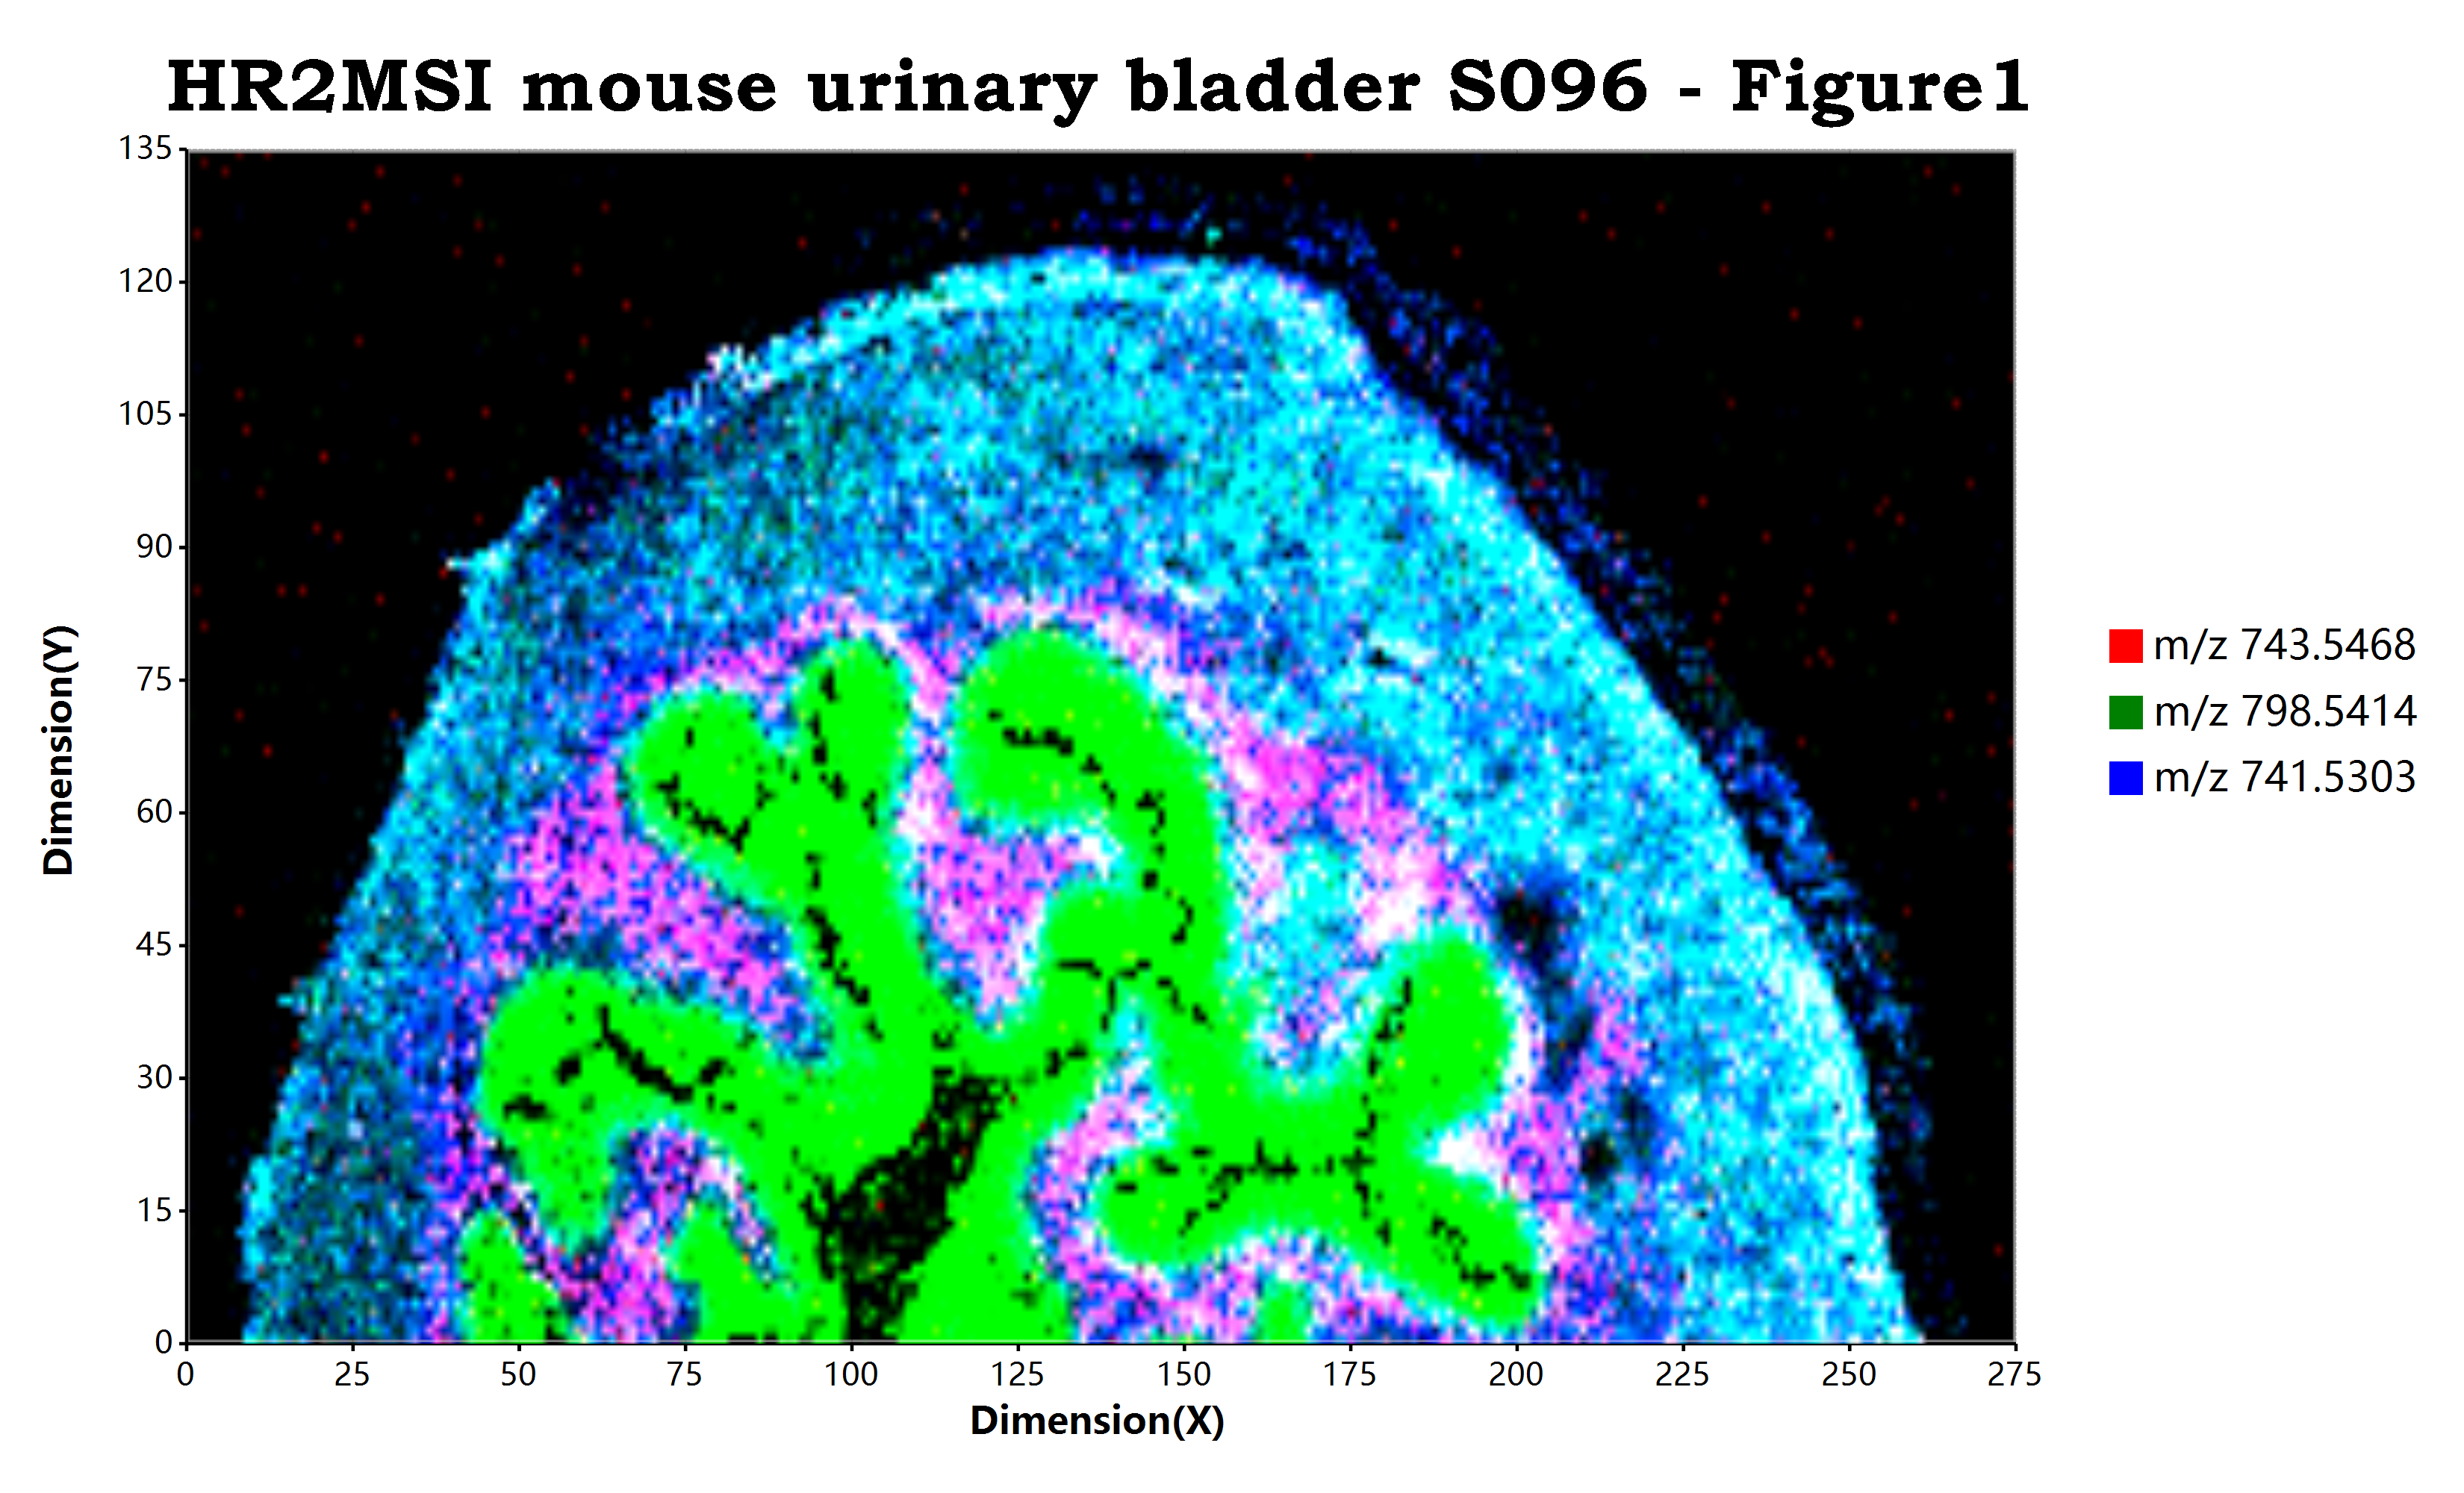
估计阅读时长: 11 分钟https://github.com/xieguigang/ms-imaging Mass spectrometry imaging ( MSI) is a technique used in mass spectrometry to visualize the […]
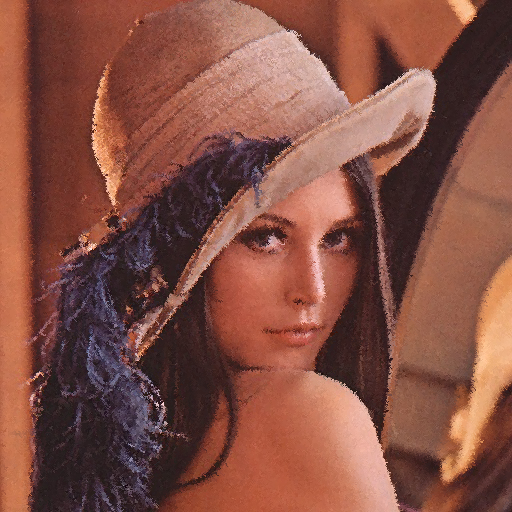
估计阅读时长: 15 分钟https://github.com/xieguigang/sciBASIC 最近在空间代谢组学中的质谱成像应用开发过程中,会需要使用到一些图像处理算法对原始的质谱成像结果图片进行诸如平滑,放大等处理。顺着图像平滑的算法搜索,通过搜索引擎找到了一个年代比较久远的图像处理算法博客文章,将其中的图像算法重新实现了一下,在这里分享给大家。

代谢组学那堆名词我上次查资料时也手抄过一页,QC 样本、保留时间、m/z 这些混在一张表里,来回对照着看特别费劲。你这篇把英文缩写和中文解释排在一起,省了我不少翻文献的功夫,尤其是代谢物鉴定那几段。
文中提出的"能否基于单细胞数据分析方法来分析和可视化我的基因组功能嵌入的结果矩阵呢?"让我想到一个需要先厘清的问题:把Family层级的分类当作细胞分群标签时,功能相似性与亲缘关系可能会混在一起,图上的聚集未必能直接解释为代谢功能接近。如果借用单细胞分析中的降维流程,是否可以同时标注物种分类和基因组注释完整度,看看分离主要对应哪一种差异?尤其是这里用的是EC注释的TF-IDF矩阵,缺少某项注释究竟代表功能缺失还是未被识别,也可能影响对分群结果的判断。
这个角度之前没想到,零分布原理及其在生物信息学中的应用 确实值得深入了解。刚好之前看过,可以对照着看看。
Greetings! I stumbled upon this really useful site and figured I'd thanks for you post at here.
This content speaks to hearts