
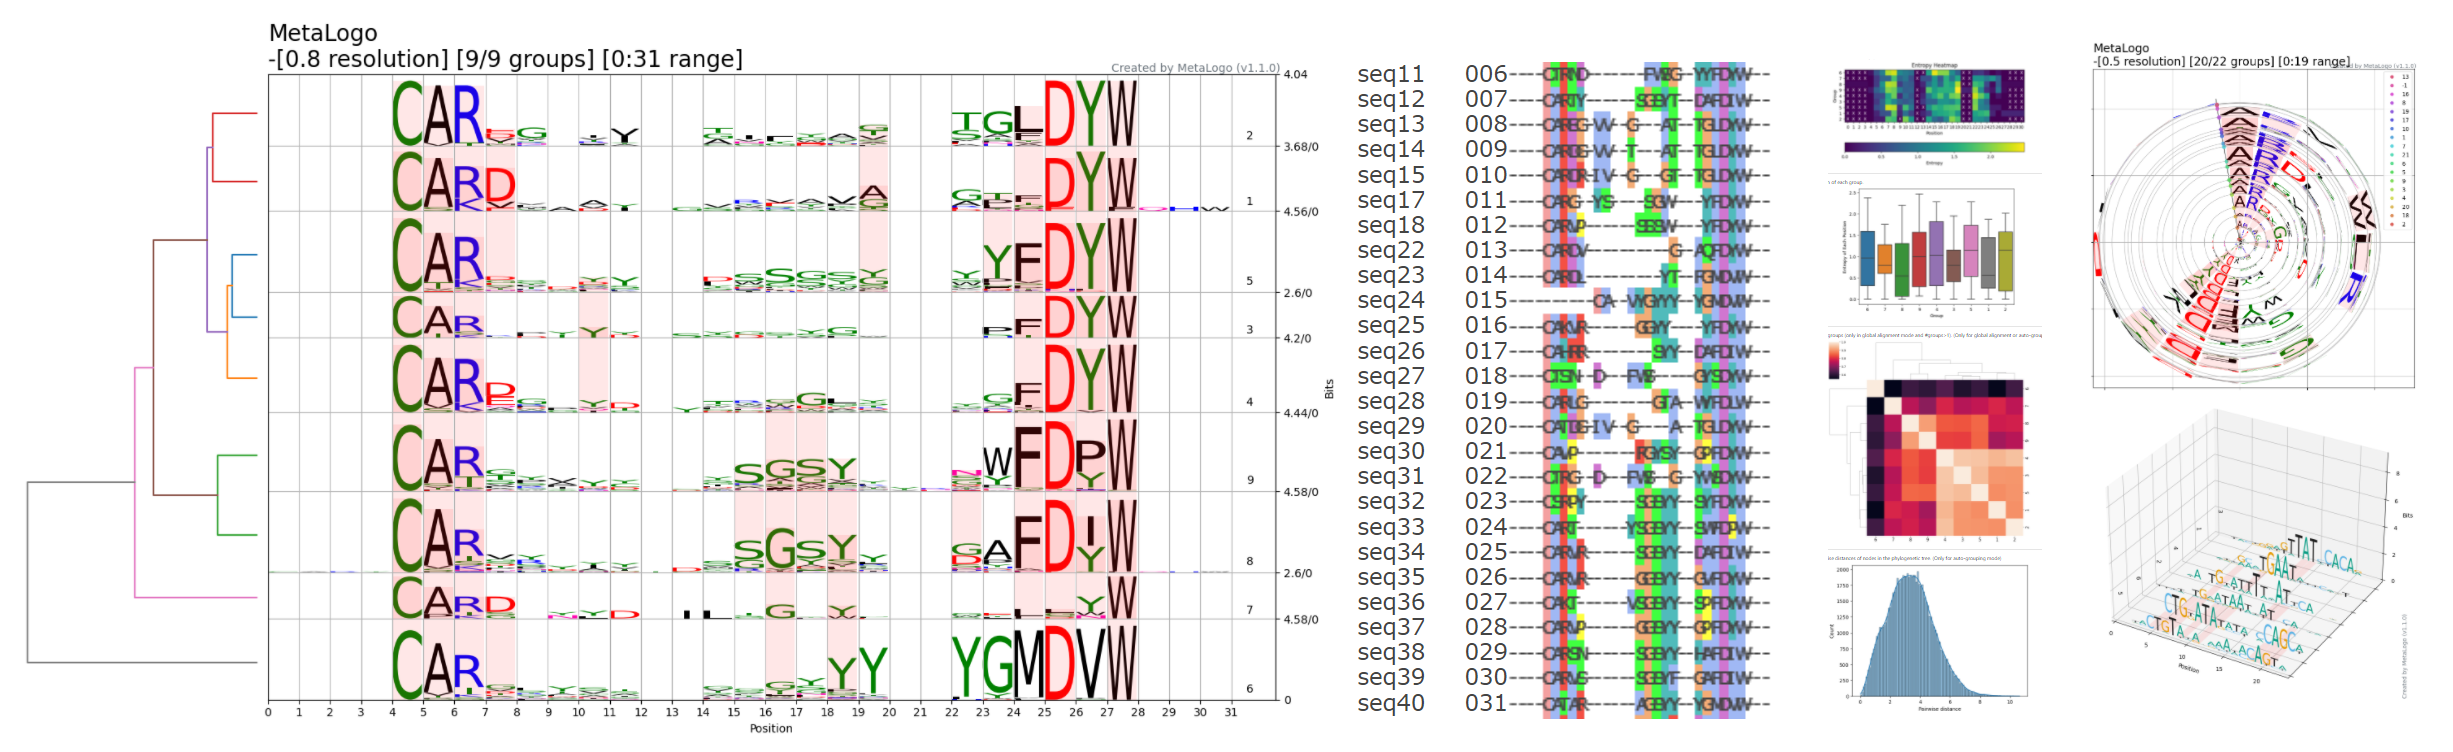
估计阅读时长: 23 分钟Sequence Logo 是一种可视化 DNA 或蛋白质序列保守性的图形表示方法。每个位置(列)上的字母堆叠高度代表该位点的信息含量(以 bits 为单位),而每个字母的高度则与其在该位点出现的频率成正比。高信息量的位置字母堆得高,低信息量的位置则矮甚至接近零。Sequence Logo的绘制遵循信息熵原理,我们可以很直观的通过某一个位置的总高低来了解该处位置的信息含量有多少,高信息量的位置,字母堆的高,一般会出现某一个字符特别高,表明该处非常保守。 位置权重矩阵(Position Weight Matrix, PWM)是描述基因组调控因子结合位点序列模式的核心模型。它通过统计在结合位点序列中每个位置上各核苷酸(或氨基酸)出现的频率,来量化该位置对不同碱基的偏好程度。PWM通常以矩阵形式表示,行对应核苷酸(A、C、G、T/U),列对应序列中的位置,矩阵元素即为该位置该核苷酸相对于背景的权重得分。这一模型简洁且易于计算,因此在转录因子结合位点(TFBS)等调控元件的识别和表征中被广泛采用。
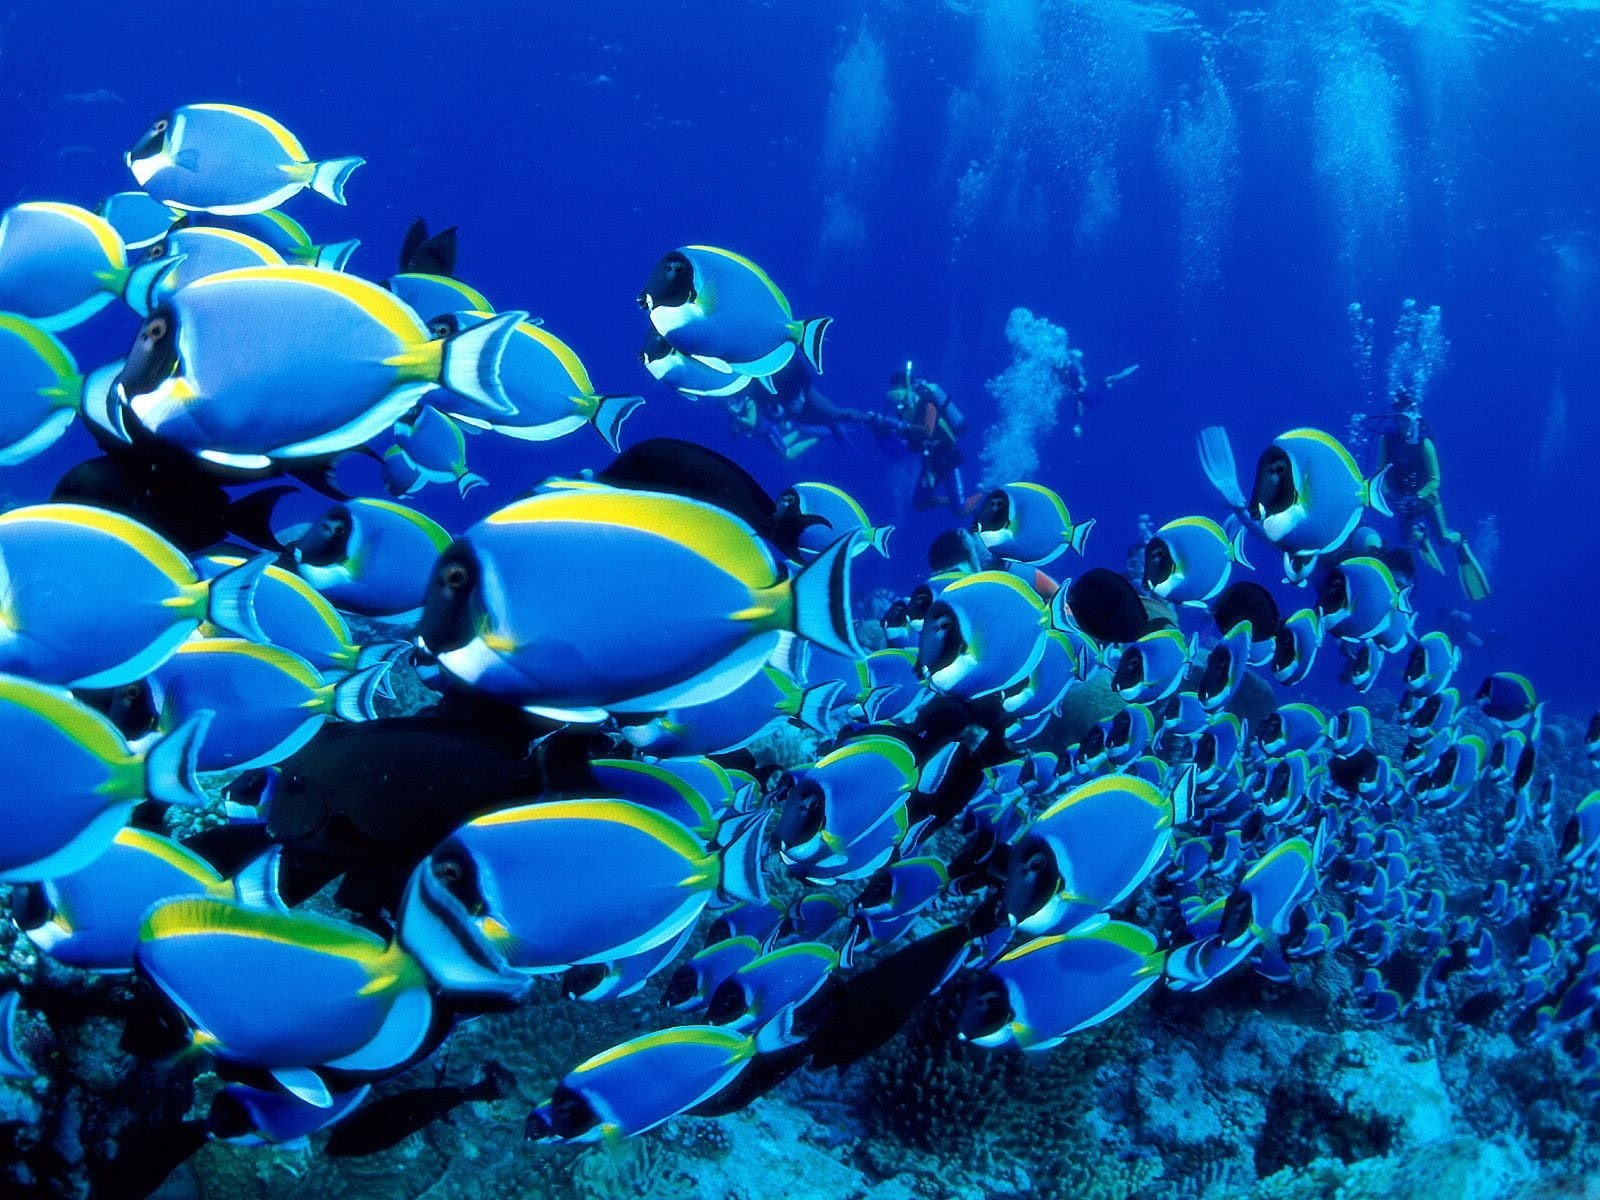
估计阅读时长: 7 分钟Boids算法(也称鸟群/鱼群算法)是Craig Reynolds于1986年提出的群体行为模拟模型,通过三条局部规则模拟鸟类、鱼群等生物群体的自组织运动。在Boids算法中,整个过程通过个体(称为“boid”)的局部交互实现全局有序行为,无需中央控制。每条规则计算个体与邻居的相互作用力,最终合力决定运动方向。Boids算法的精髓在于用局部规则涌现全局智能,其简洁性、可扩展性使其成为连接生物行为与工程控制的桥梁。从《蝙蝠侠》的蝙蝠群到无人机编队表演,从游戏生态到交通优化,Boids持续证明:自然界的简单规则,足以驱动复杂系统的有序演化。
估计阅读时长: 5 分钟https://github.com/xieguigang/scale_colour_genshin 在用R绘图时,颜色设置是美化过程中不可缺少的一步。在实际绘图时,一般不会一一手动寻找合适的颜色,而是通过一些R包、网站提供好的,美观的颜色组合,即调色板(palette),可供使用。在这里介绍一种通过提取图片主题色的方法来为我们自动生成画图所用的颜色板数据。
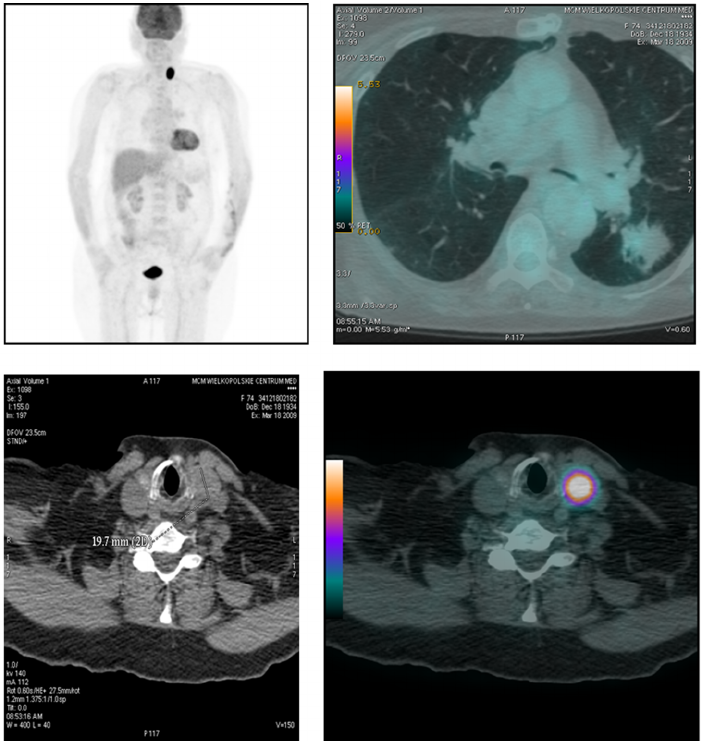
估计阅读时长: 8 分钟https://github.com/rsharp-lang/NRRD NRRD(Nearly Raw Raster Data)是一种用于存储类似于热图成像数据的文件格式。其实我们可以将NRRD看作为类似于bitmap之类的未压缩的原始光栅图像文件。只要我们有对应的解码方式,我们就可以像查看普通图片文件一样查看NRRD文件。
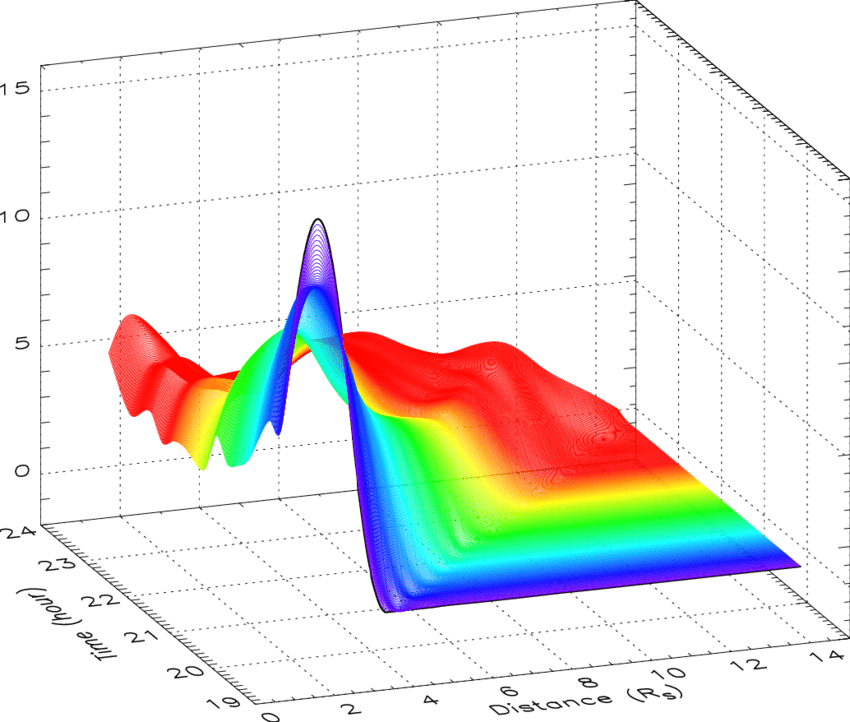
估计阅读时长: 7 分钟热图(Heat Map)是在二维空间中以颜色的形式显示一个现象的绝对量一种数据可视化技术。颜色的变化可能是通过色调或强度,给读者提供明显的视觉提示,说明现象是如何在空间上聚集或变化的。热图有两种完全不同的类别:聚集热图和空间热图。 在聚集热图中,幅度被排列成一个固定单元格大小的矩阵,其行和列是离散的现象和类别,行和列的排序是有意的,而且有些随意,目的是暗示聚集或描绘出通过统计分析发现的聚集。单元格的大小是任意的,但足够大,可以清晰可见。 相比之下,空间热图中某一量级的位置是由该量级在该空间中的位置所决定的,没有单元的概念,现象被认为是连续变化的。
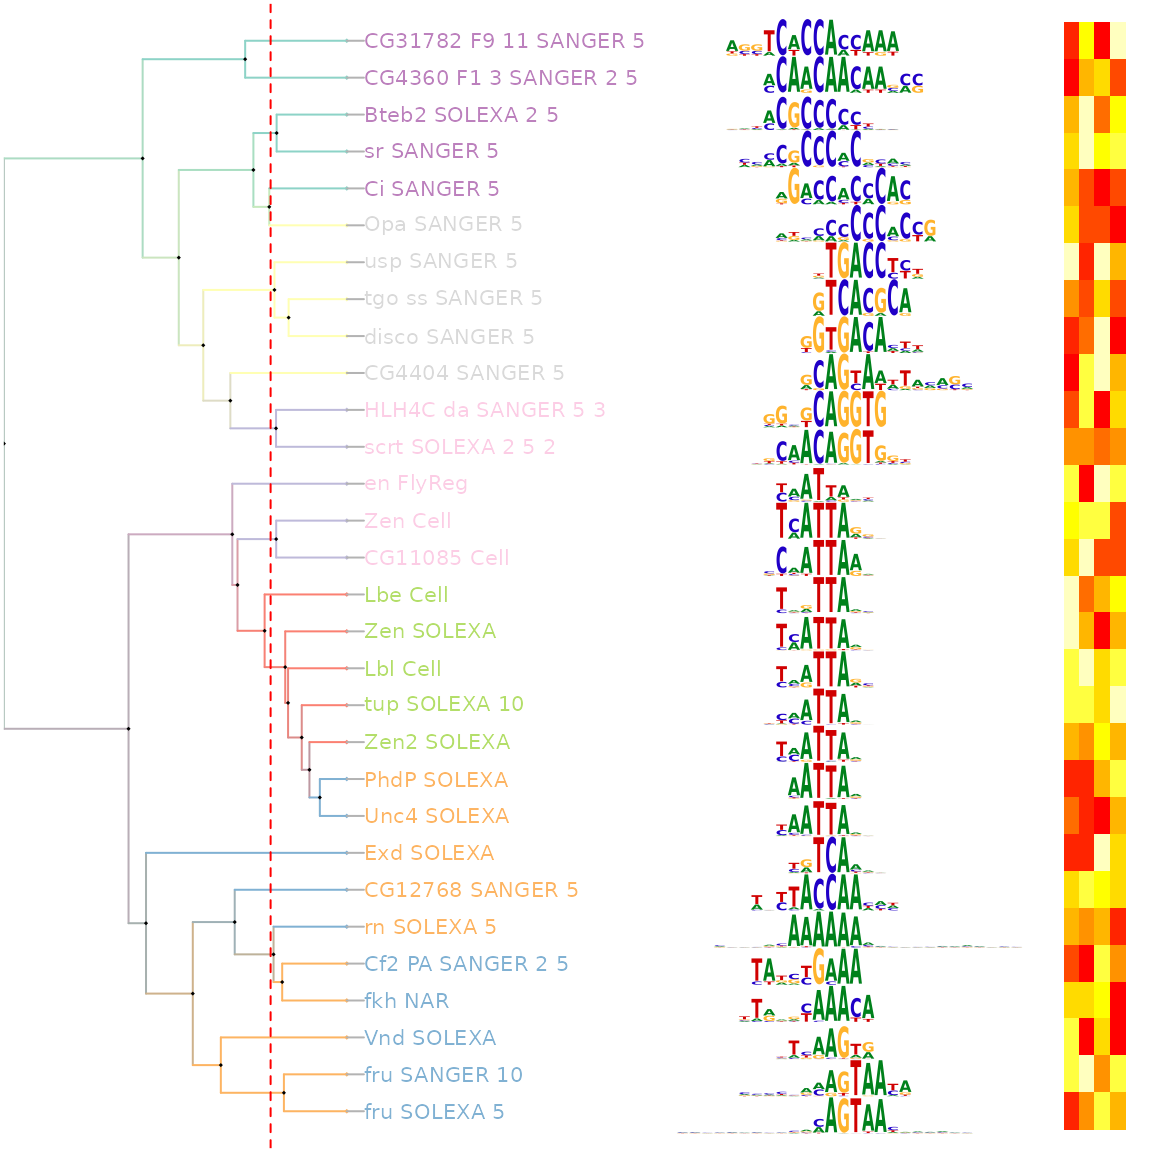
估计阅读时长: 12 分钟Motif是一段典型的序列或者一个结构。一般情况下是指构成任何一种特征序列的基本结构。通俗来讲,即是有特征的短序列,一般认为它是拥有生物学功能的保守序列,可能包含特异性的结合位点,或者是涉及某一个特定生物学过程的有共性的序列区段。比如蛋白质的序列特异性结合位点,如核酸酶和转录因子。
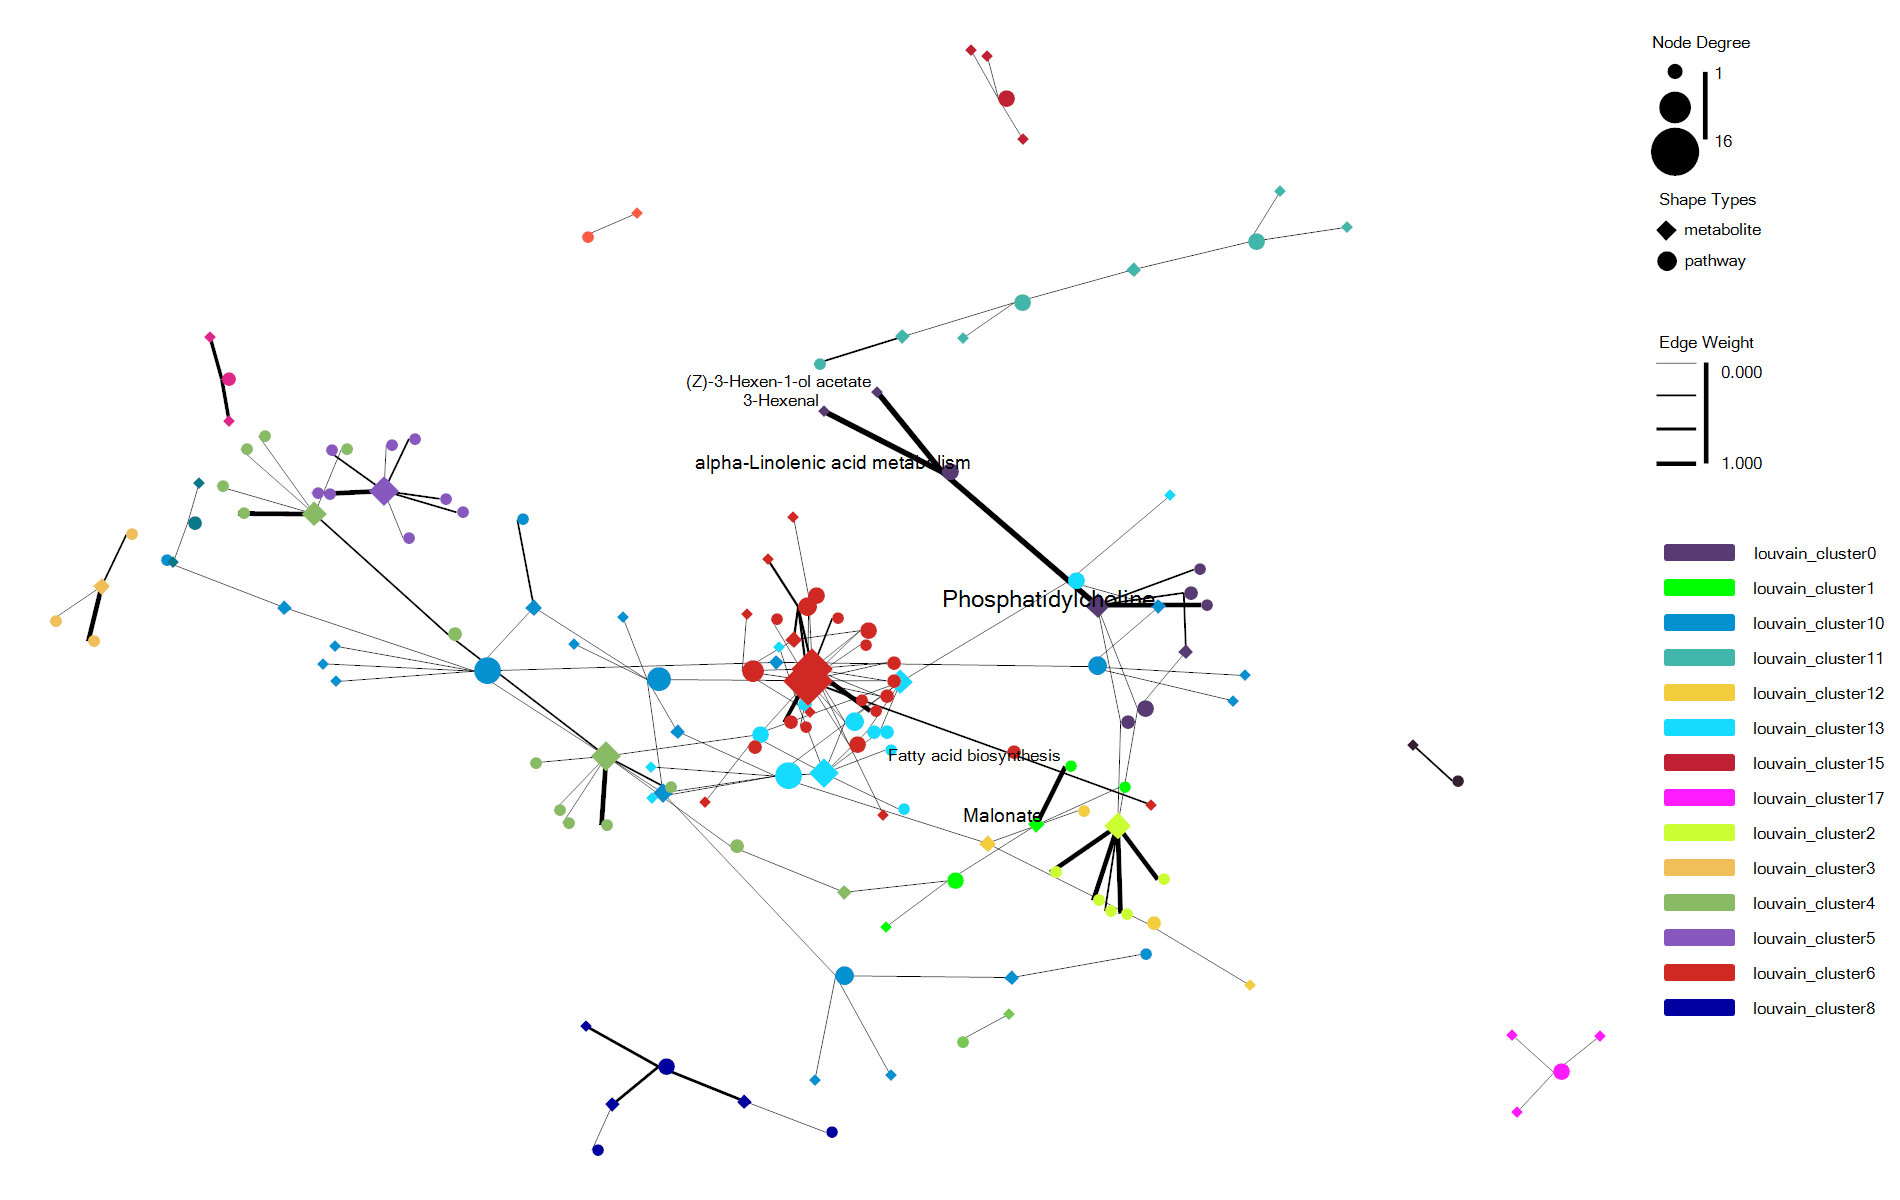
估计阅读时长: 7 分钟https://github.com/rsharp-lang/ggplot 在进行复杂关系的数据集进行可视化的时候,通过网络图的方式进行数据可视化可以让我们非常直观的借助于网络节点的聚集程度之类的布局信息了解到我们的复杂数据的关系结构信息。最近将R#语言之中的ggplot包进行网络可视化的代码库进行了一些更新。基于此功能更新工作,目前在ggplot程序包之中成功集成了ggraph程序包类似的网络可视化功能。在这里做了一些总结分享给大家。
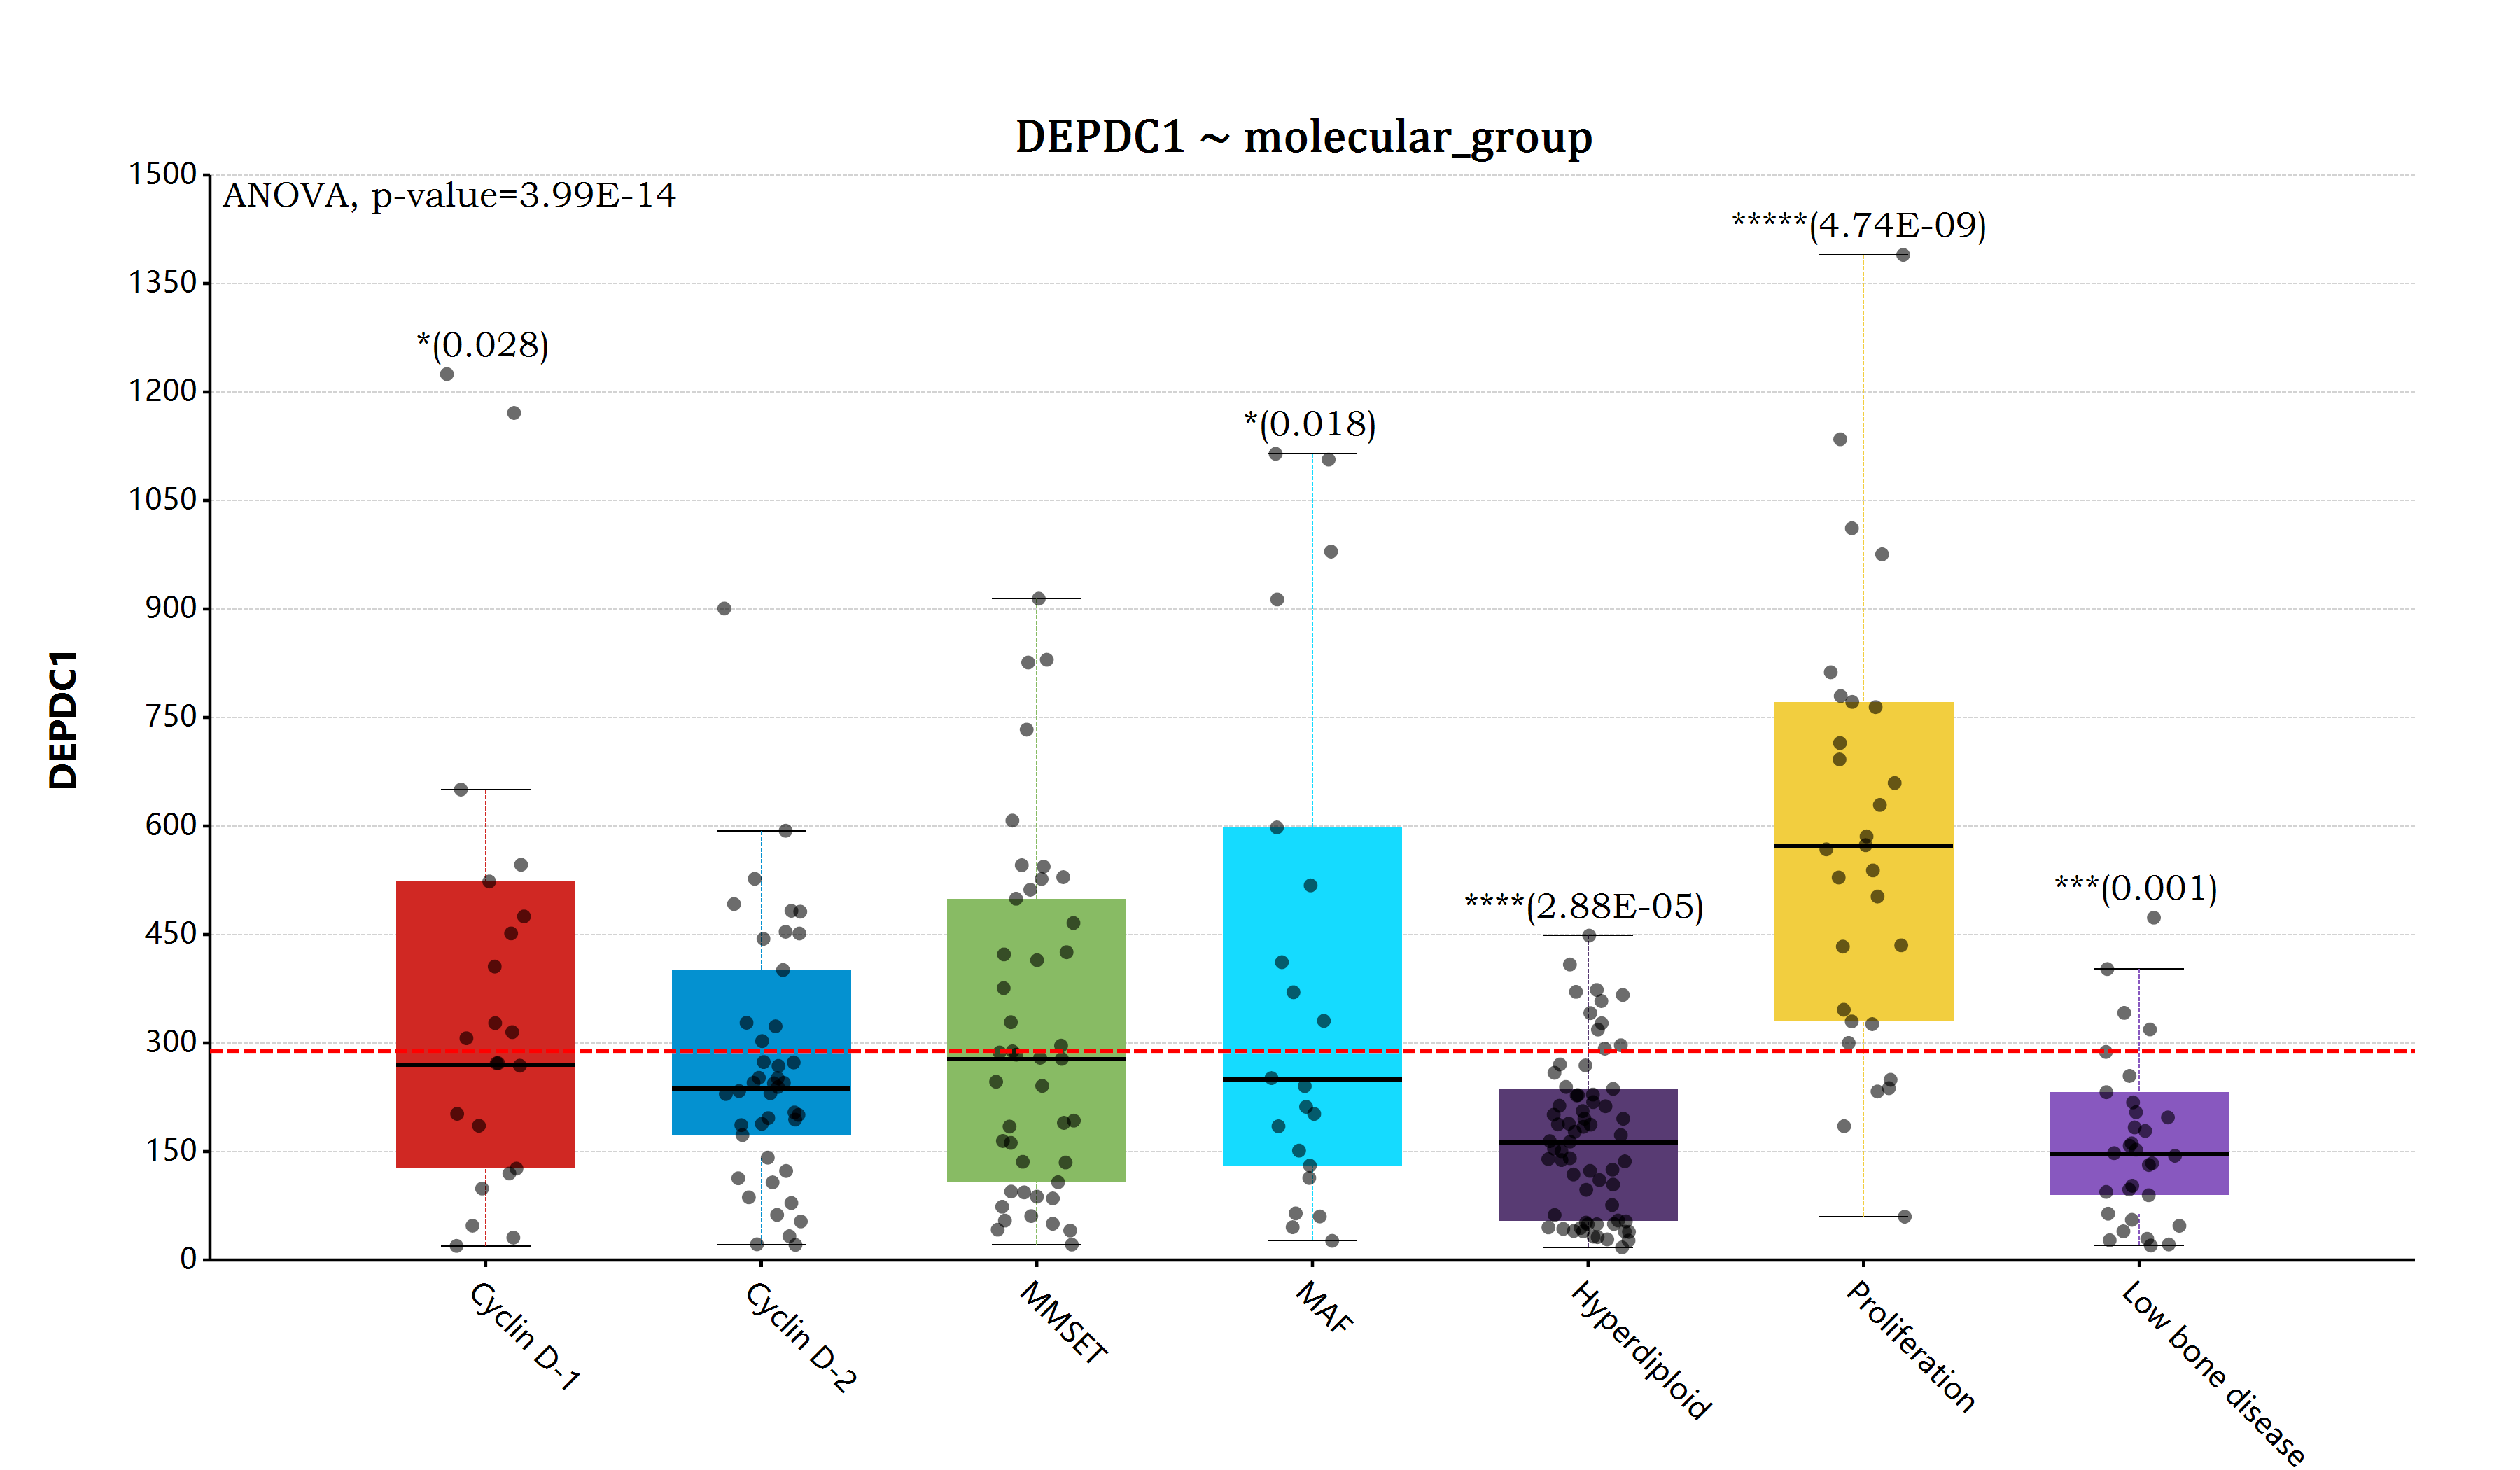
估计阅读时长: 14 分钟https://github.com/rsharp-lang/ggplot 在完成了前面所提到的ANOVA检验模块的代码开发编写工作之后,之前一直悬在我心里面的完善R#语言的ggplot统计作图功能的愿望现在终于实现了。在R#语言之中通过使用ggplot代码库进行相应的数据统计分析作图,目前已经变得和R语言之中的ggplot2程序包那样同样的简单和漂亮。
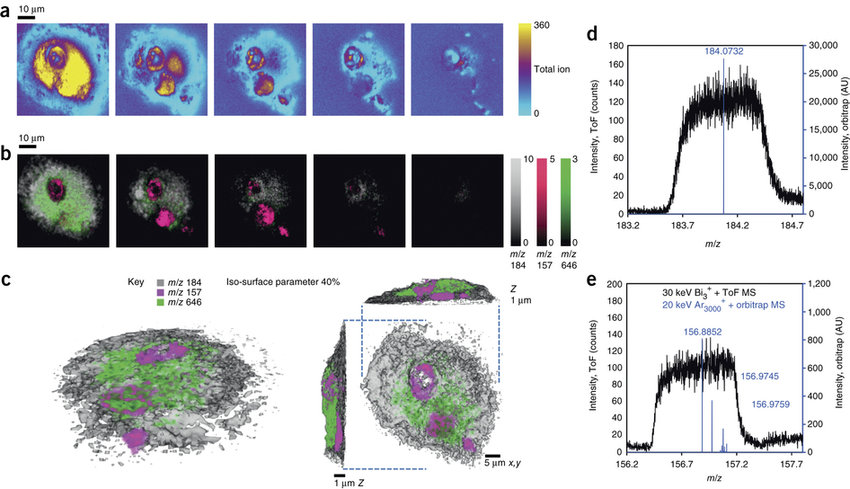
估计阅读时长: 2 分钟在BILIBILI上观看视频:【空间代谢组学】AP-MALDI 质谱成像技术介绍 哈啰,大家好呀,鸽了大半年之后,你们的小姐姐又回来啦。为了更好的制作出质量更高的视频,你们的六神无主鸠小姐姐呀,在这大半年的时间里面一直在努力的学习新技术。经过半年的钻研学习,收获满满。谈到最近几年的热门尖端技术,大家都会谈论到空间转录组和单细胞技术。一般而言,代谢组学的发展要稍微滞后于转录组学研究。最近一年呢,随着空间转录组的热度的降低,空间代谢组的热潮也终于姗姗来迟终于到来了。今天呢,我想要为大家介绍的是在最近几年内出现的,目前比较火热的空间代谢组学研究领域内的质谱成像技术。

代谢组学那堆名词我上次查资料时也手抄过一页,QC 样本、保留时间、m/z 这些混在一张表里,来回对照着看特别费劲。你这篇把英文缩写和中文解释排在一起,省了我不少翻文献的功夫,尤其是代谢物鉴定那几段。
文中提出的"能否基于单细胞数据分析方法来分析和可视化我的基因组功能嵌入的结果矩阵呢?"让我想到一个需要先厘清的问题:把Family层级的分类当作细胞分群标签时,功能相似性与亲缘关系可能会混在一起,图上的聚集未必能直接解释为代谢功能接近。如果借用单细胞分析中的降维流程,是否可以同时标注物种分类和基因组注释完整度,看看分离主要对应哪一种差异?尤其是这里用的是EC注释的TF-IDF矩阵,缺少某项注释究竟代表功能缺失还是未被识别,也可能影响对分群结果的判断。
这个角度之前没想到,零分布原理及其在生物信息学中的应用 确实值得深入了解。刚好之前看过,可以对照着看看。
Greetings! I stumbled upon this really useful site and figured I'd thanks for you post at here.
This content speaks to hearts