
估计阅读时长: 5 分钟在BILIBILI上观看视频:《【BioNovoGene Mzkit教程】代谢组学原始数据处理基础》 最近我在B站的视频页面下发现了这样的一条评论,面对质谱数据分析领域内的初学者的求教,其实自己也是非常的诚惶诚恐的。因为在视频中所使用的脚本语言是自己开发的一门新语言,所以可能给一些初学者造成了一部分的困扰哈哈😅😄😅😅。首先先对这个粉丝说一声抱歉哈。 针对上述的提问,我的回答大概是有以下的几点:
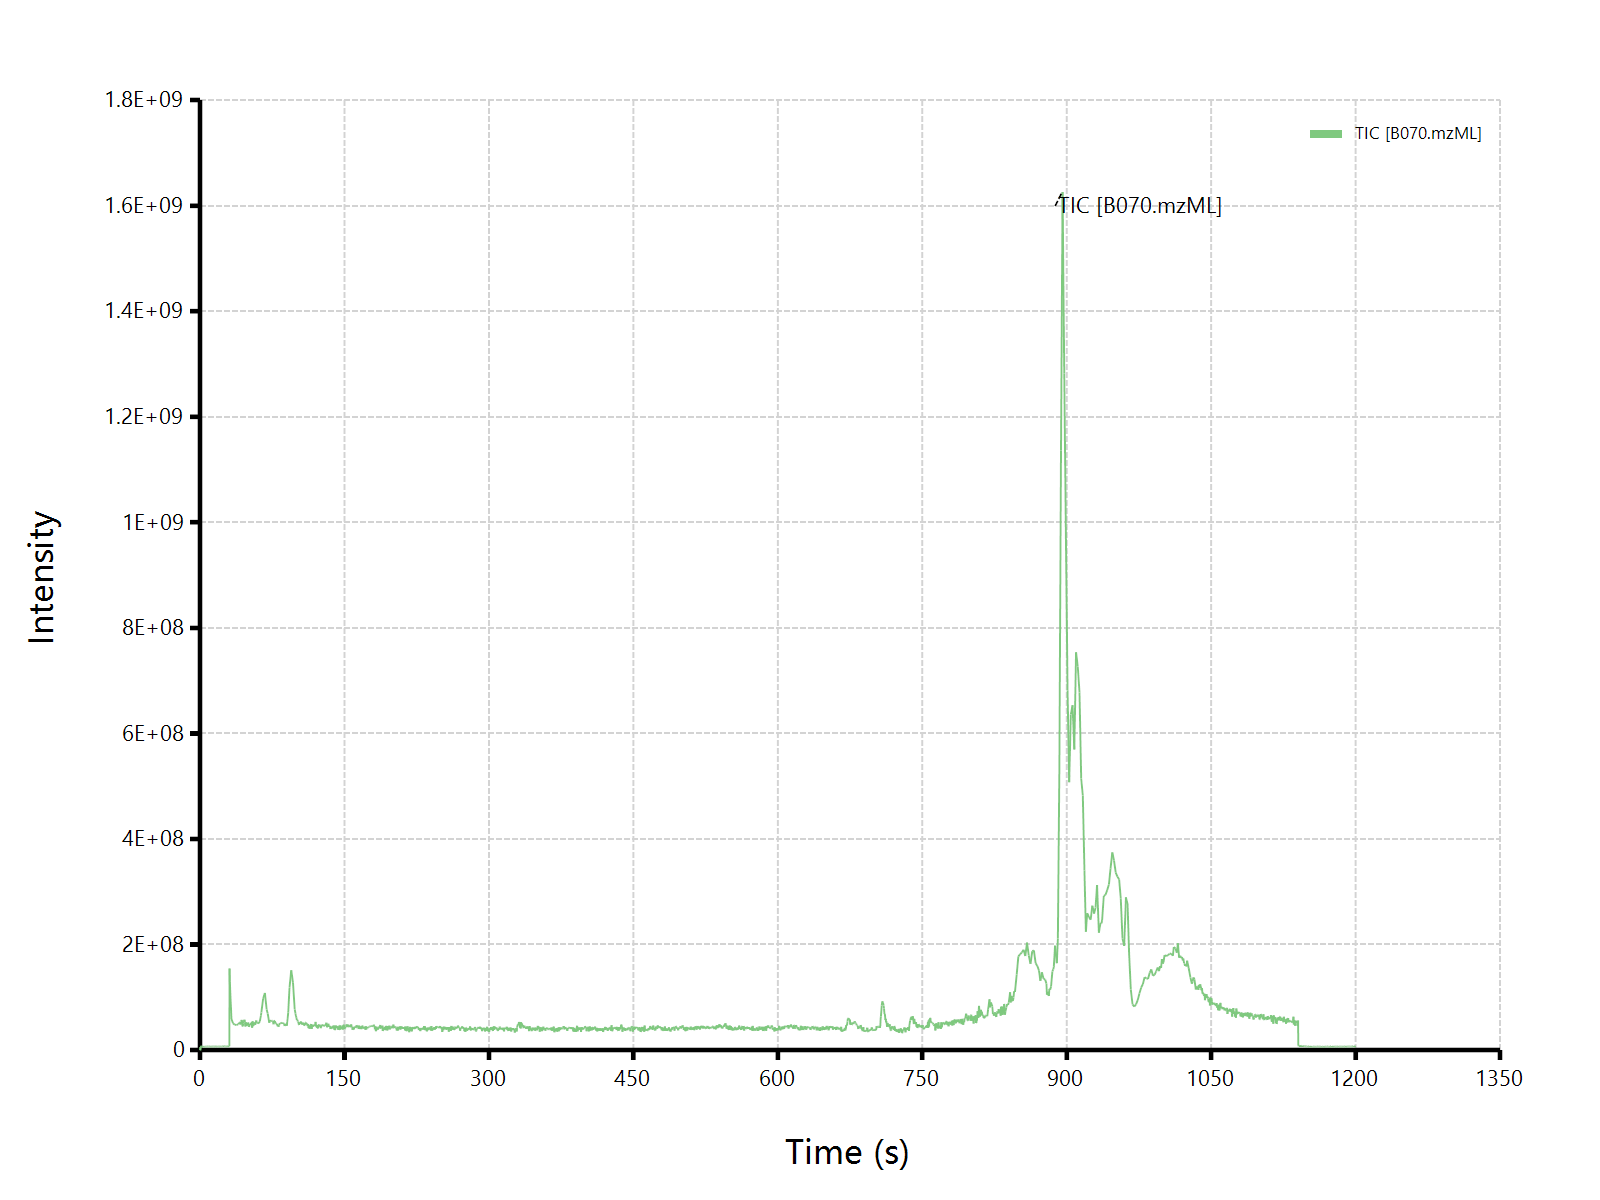
估计阅读时长: 4 分钟在代谢组学领域内,LCMS原始数据分析一般分为非靶向全扫原始数据,以及仅针对某些离子进行扫描的MRM靶向质谱数据。虽然二者都是基于LCMS方法进行实验,但是MRM靶向数据由于在事先已经通过实验确定,得到了Q1和Q3离子对信息,所以可以仅针对某一些特定代谢物进行检测。因为MRM数据是针对于某些代谢物检测的靶向数据,所以其XIC谱图在没有同分异构体存在的情况下,一般是很纯净的目标化合物的检测结果数据。所以在原始数据分离,定量计算方面都要比非靶向全扫结果数据要容易很多。
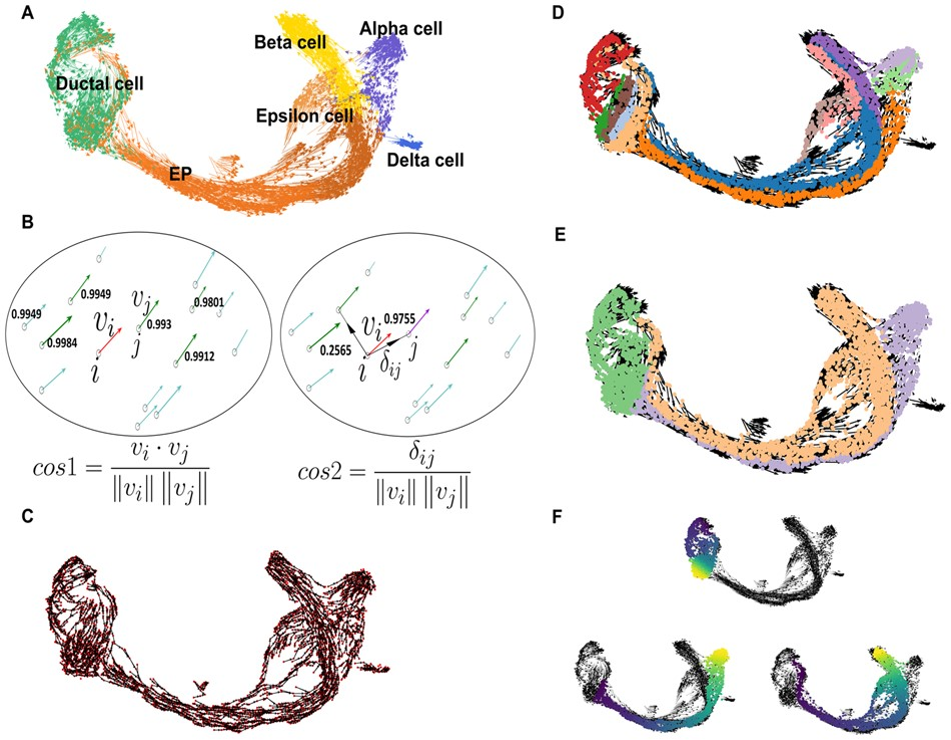
估计阅读时长: 5 分钟单细胞轨迹可以揭示基因调控如何控制细胞命运:大多数细胞状态转变,无论是在发育,重编程或者是疾病异常状态,都以基因表达变化的级联为特征。

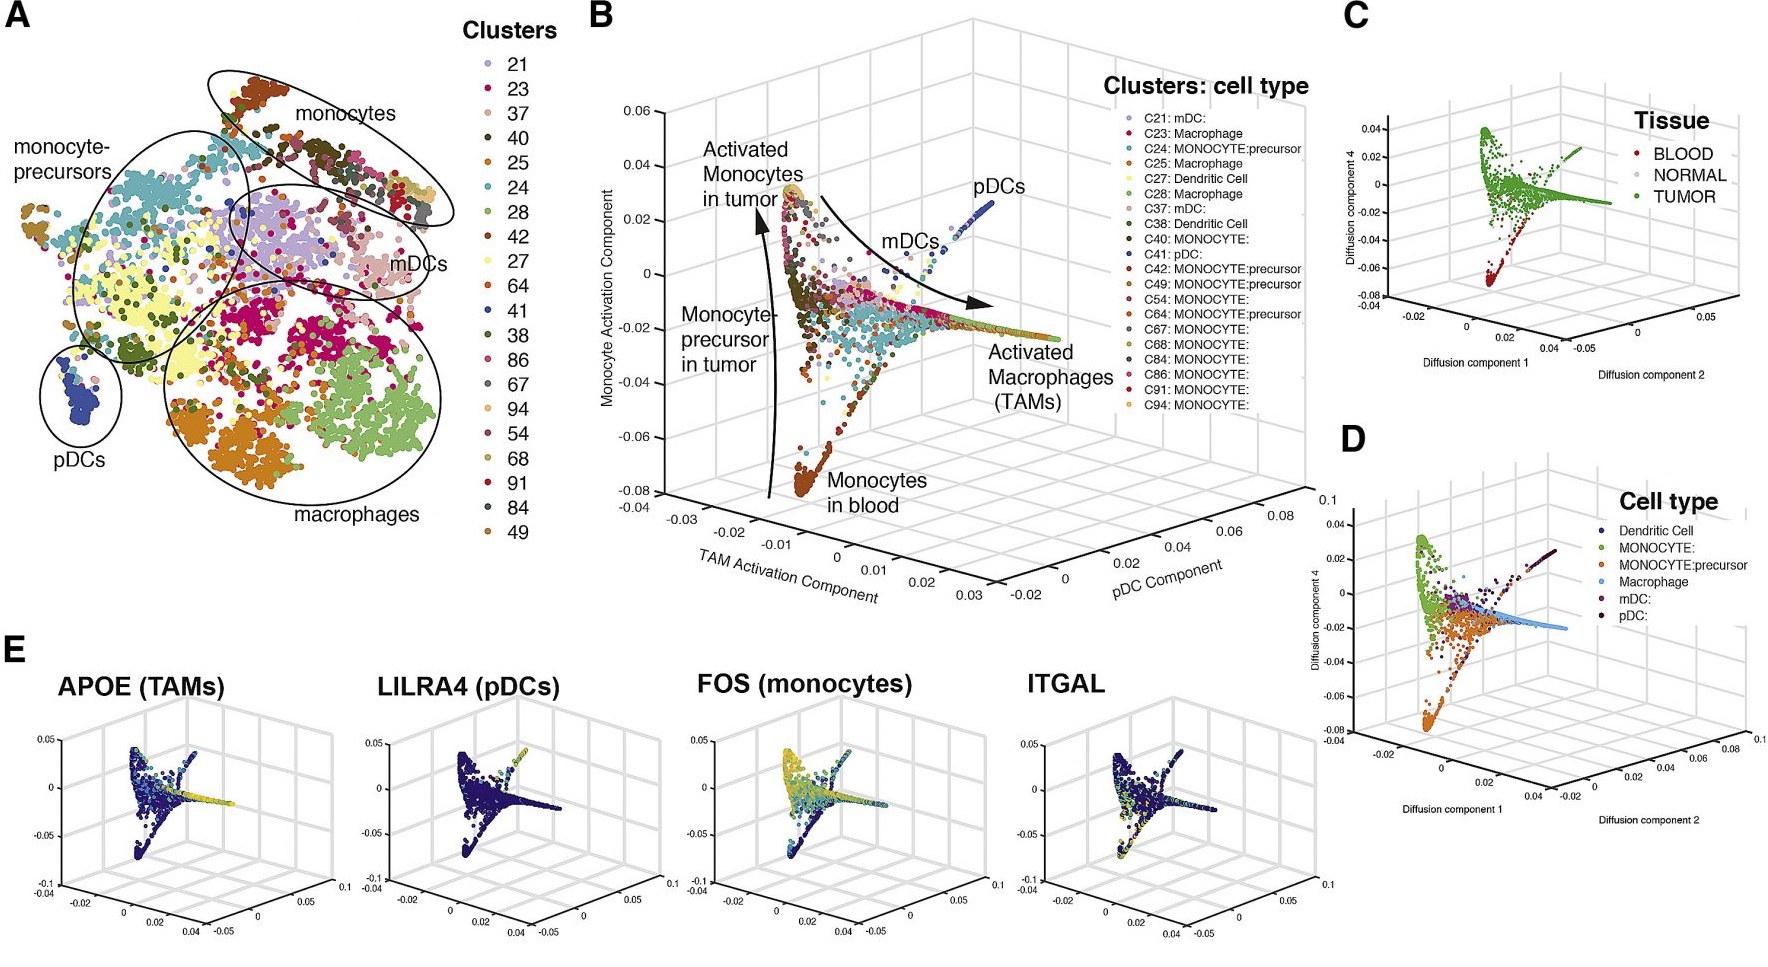
估计阅读时长: 14 分钟https://github.com/rsharp-lang/ggplot 之前在阅读一篇单细胞组学数据分析的文献,觉得在文献之中有一些三维散点图用于展示降维聚类结果的效果非常的好看。于是自己在R#语言之中的ggplot程序包的2D绘图的功能基础之上,进行了三维图形数据可视化功能的开发。 (A) t-SNE map projecting myeloid cells from BC1-8 patients (all tissues). Cells are colored […]
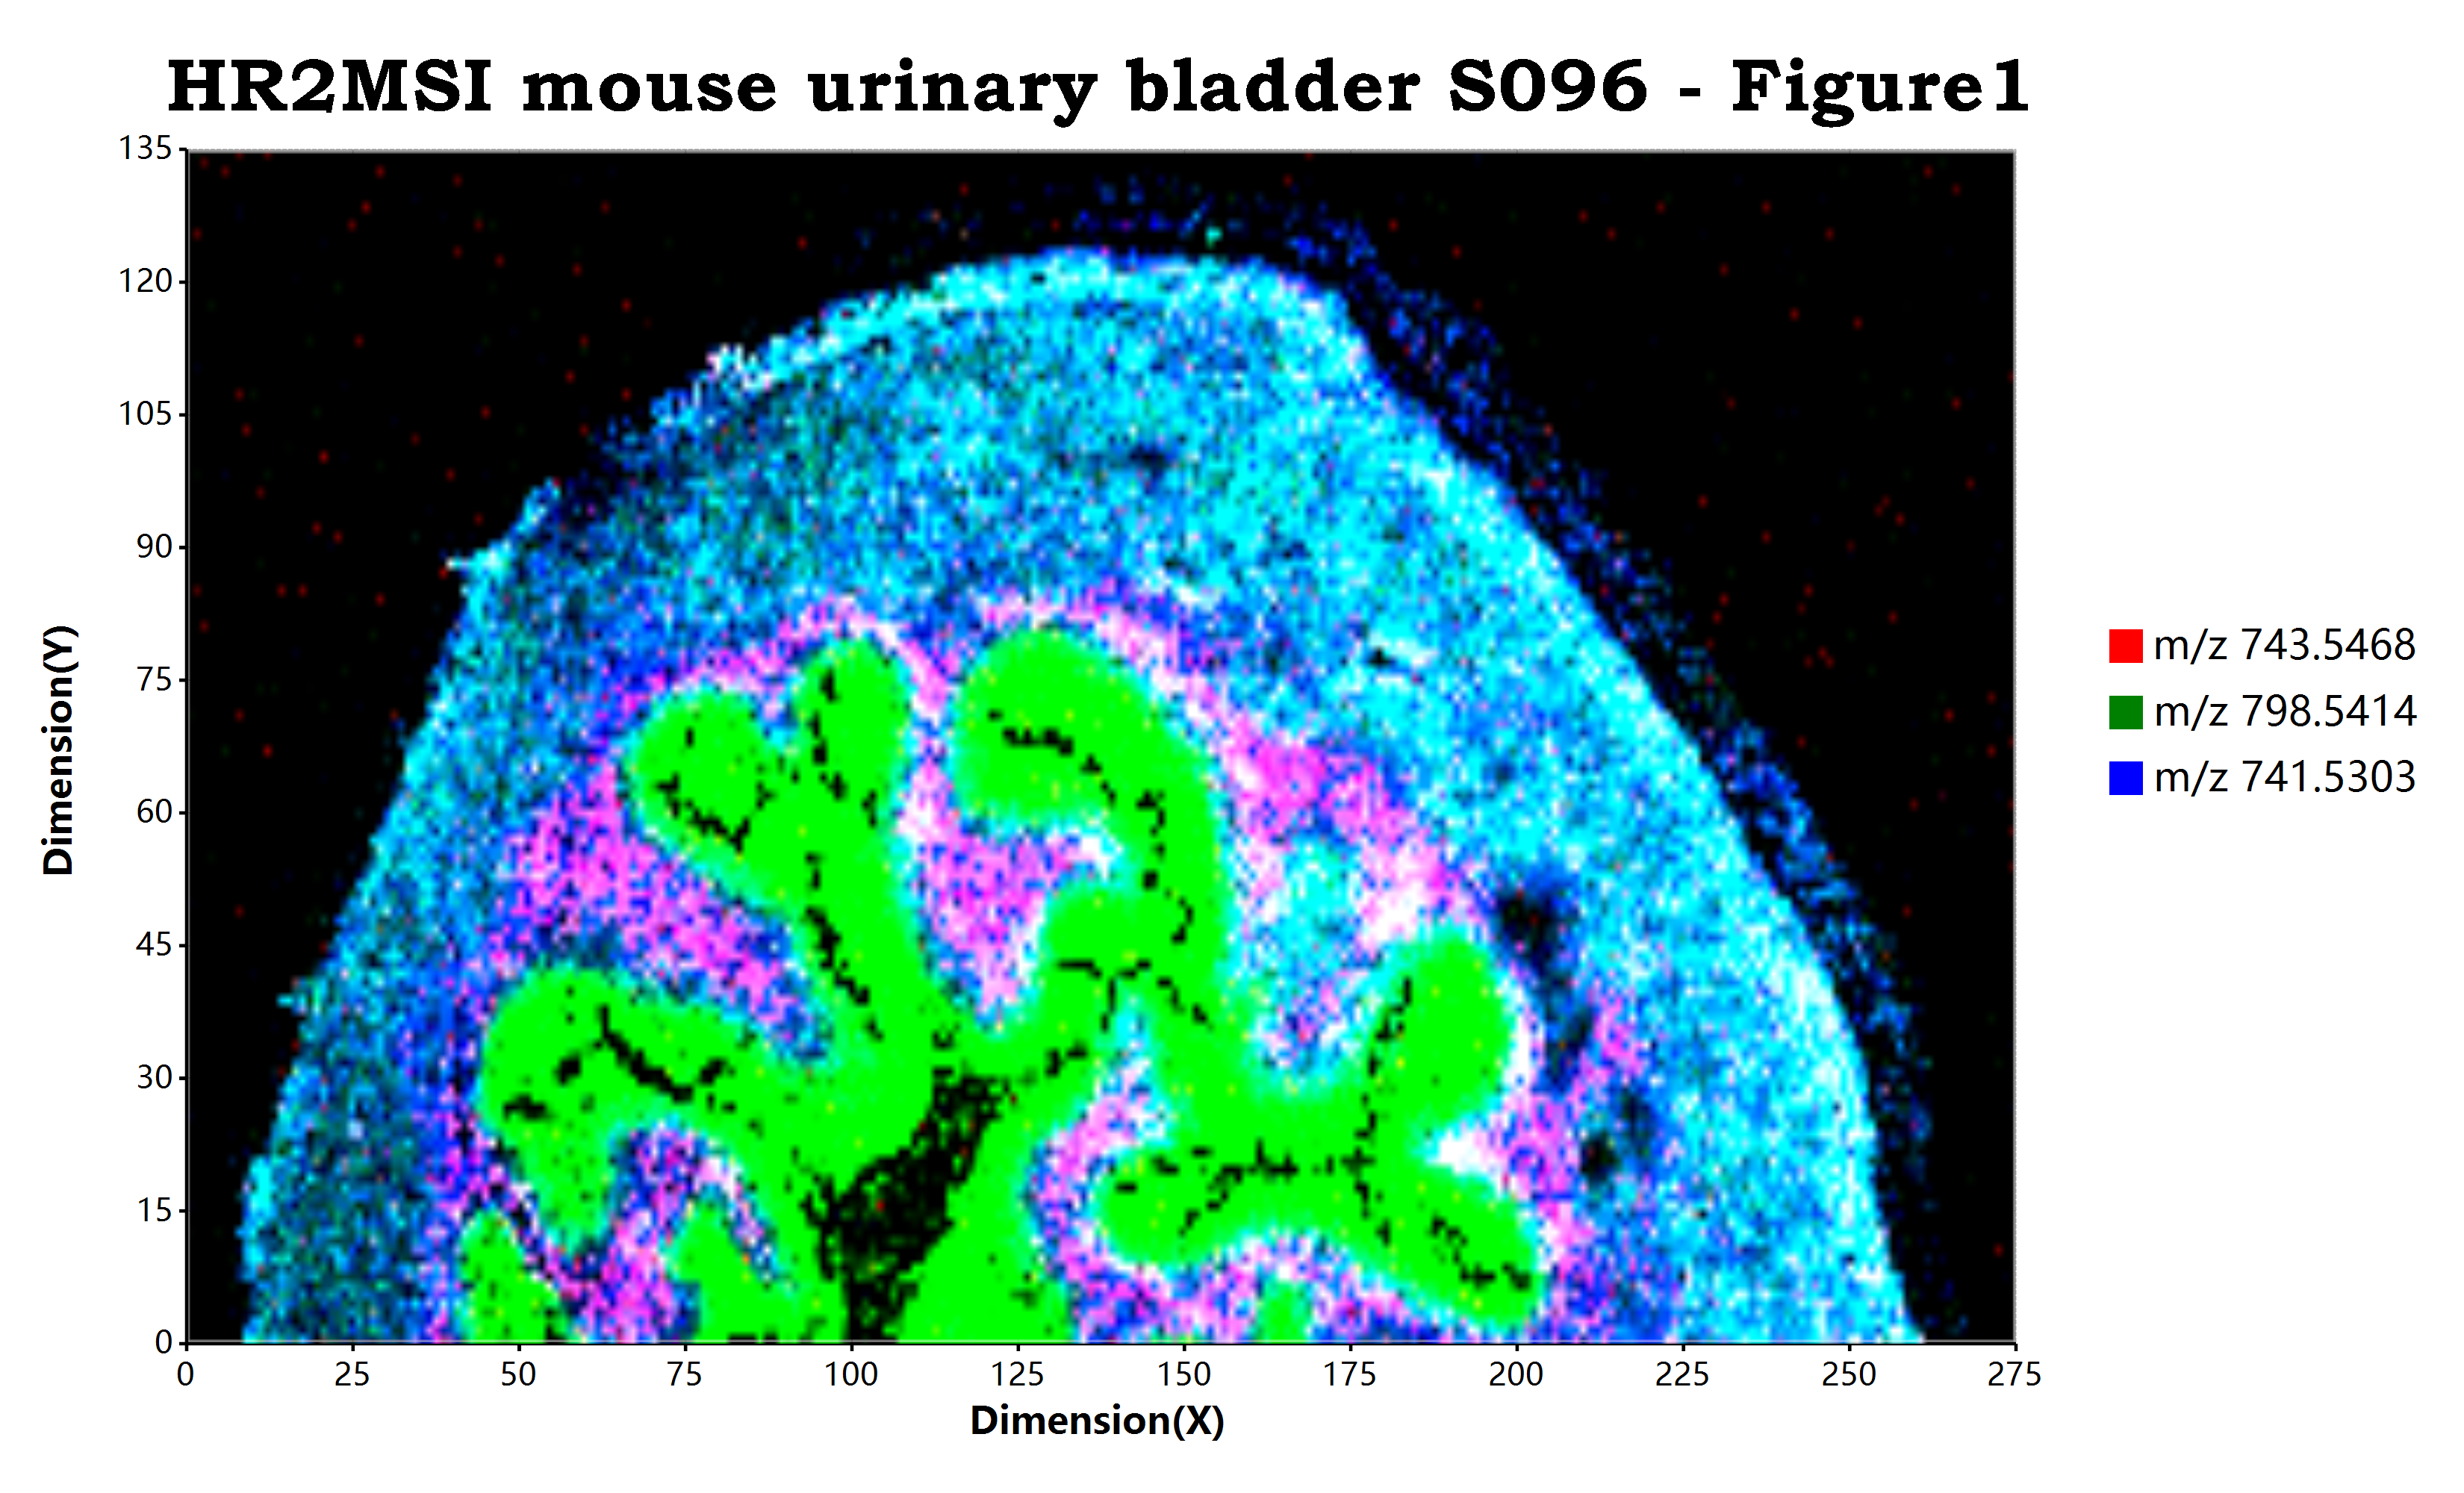
估计阅读时长: 11 分钟https://github.com/xieguigang/ms-imaging Mass spectrometry imaging ( MSI) is a technique used in mass spectrometry to visualize the […]
估计阅读时长: 10 分钟Ascii art是一种使用连续排列的ascii字符进行图形设计的技术。它可以显示在任意的文本框中。ascii art出现于上世纪70年代,最初是当时电脑显示技术不发达时用于显示简单图像的一种娱乐。后来逐渐流行开来,有了专门以此为兴趣的艺术家和研究者。
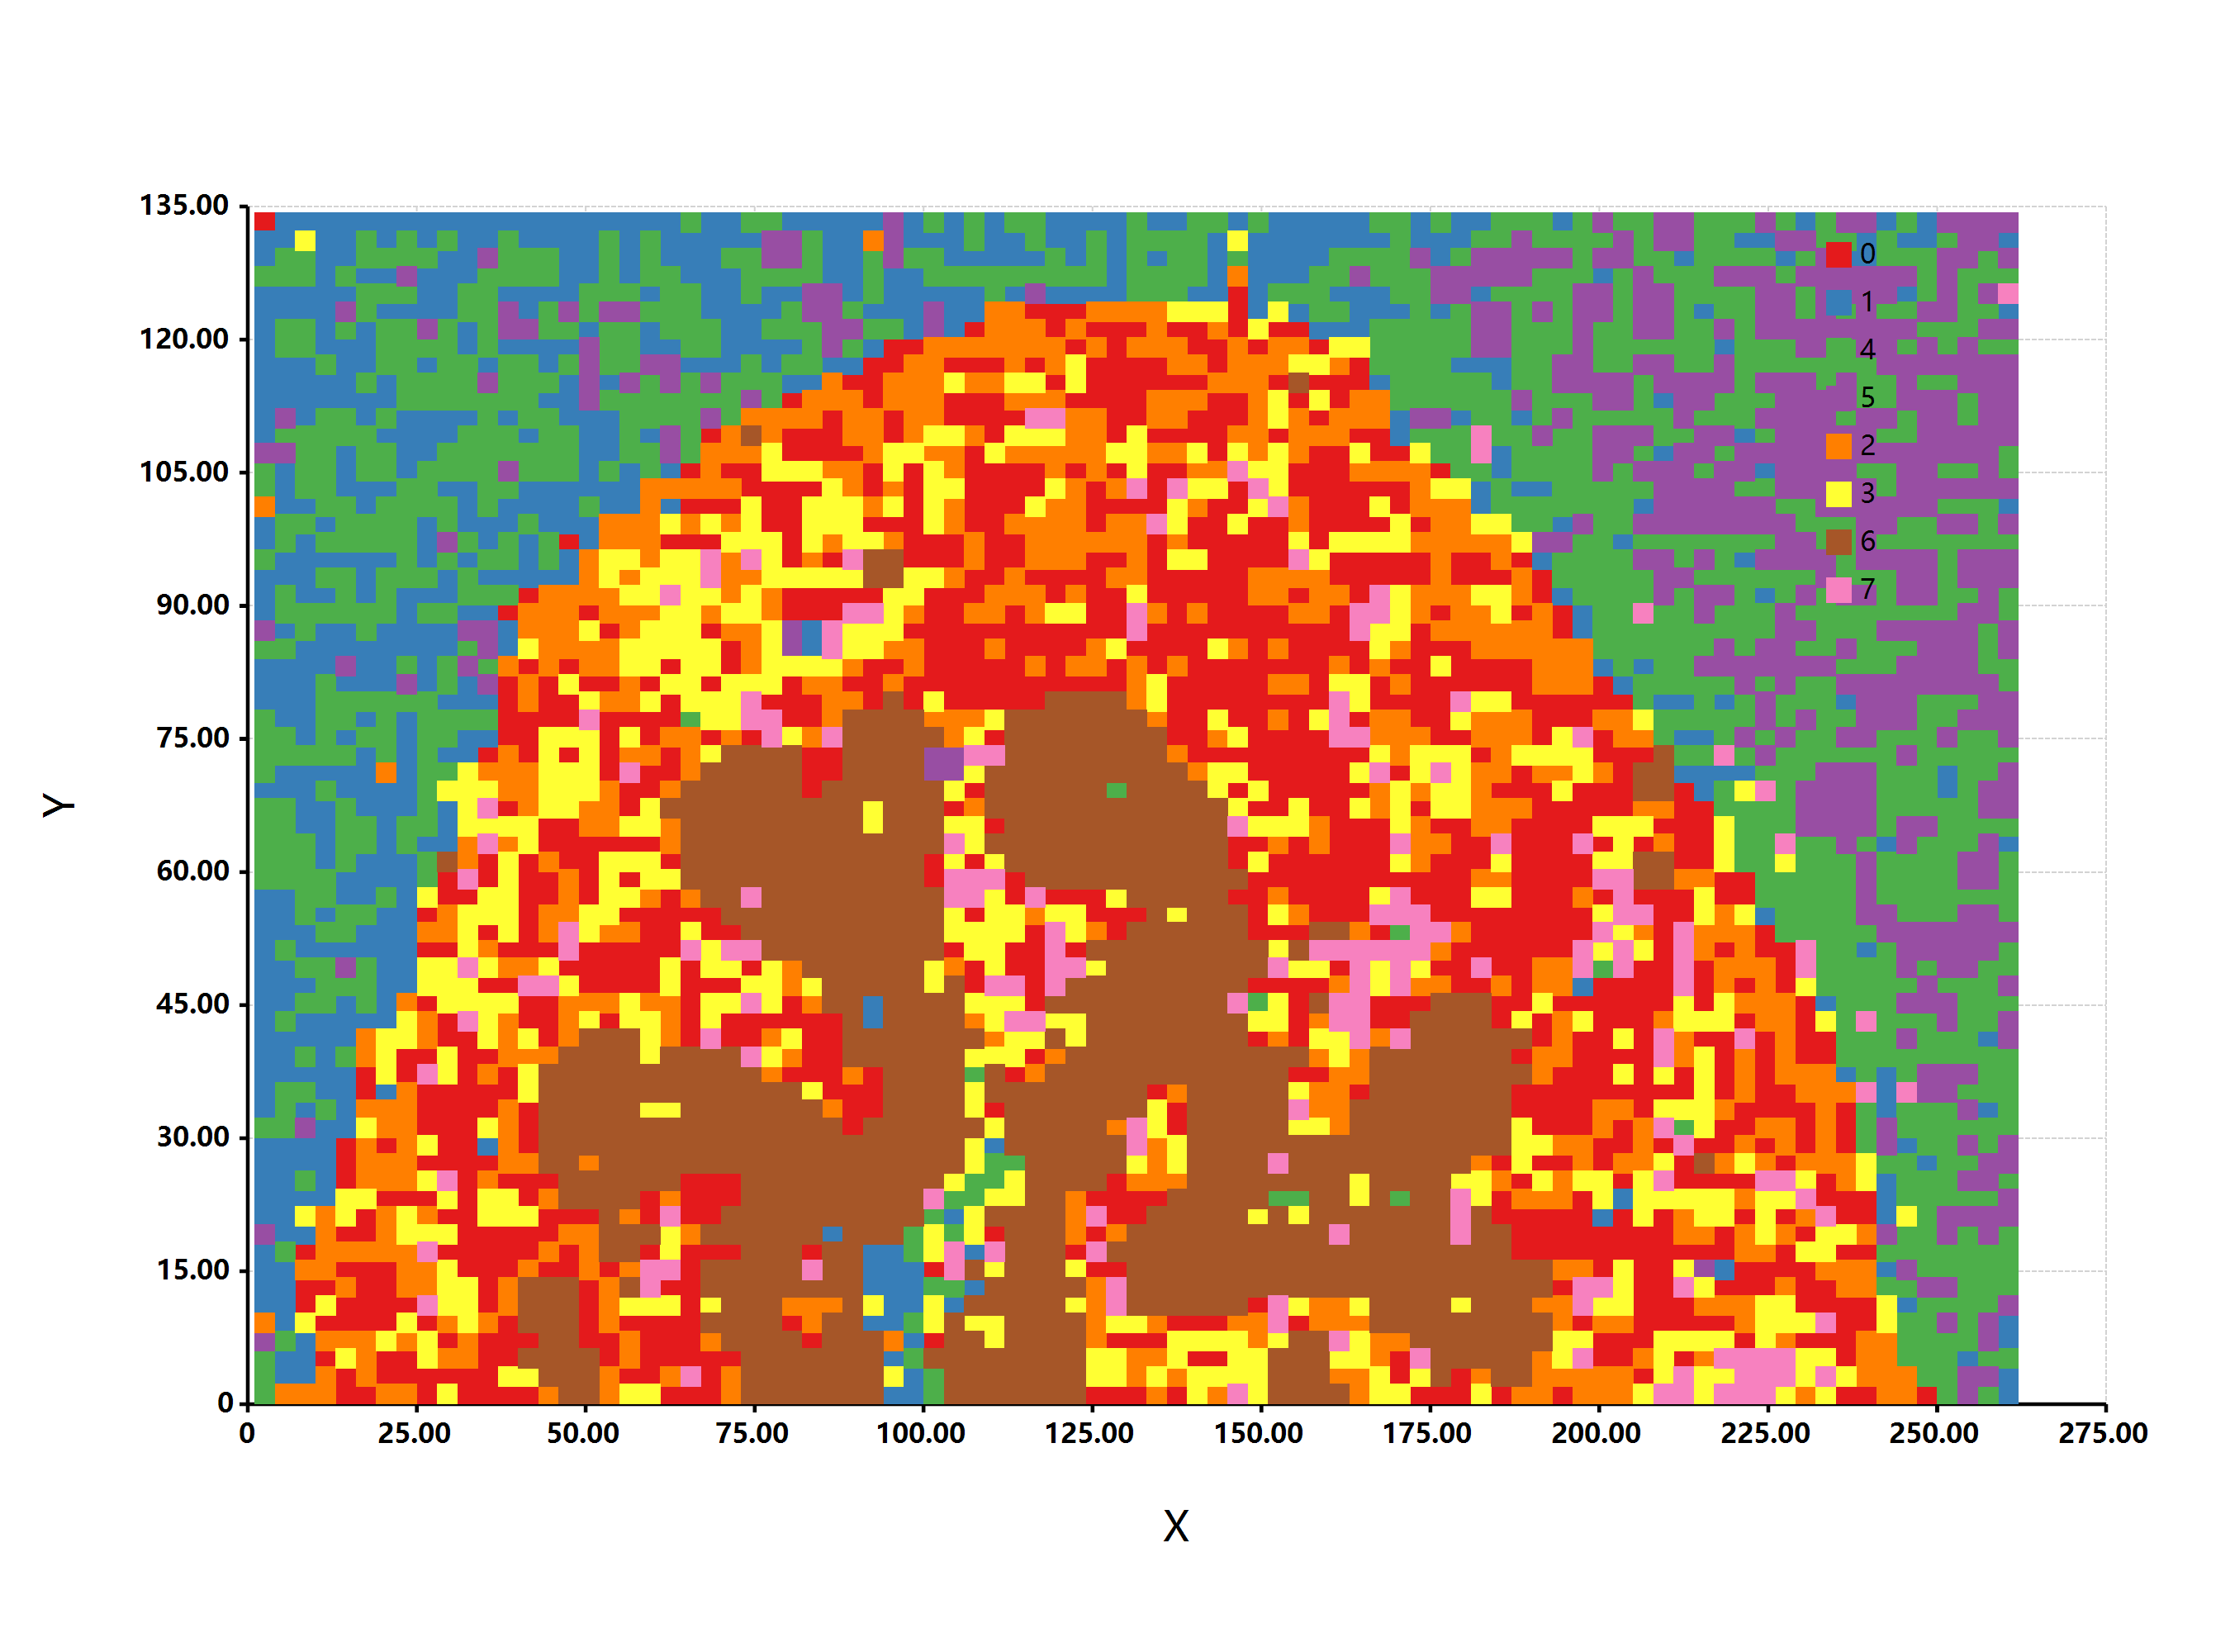
估计阅读时长: 15 分钟https://gcmodeller.org 在这篇博客文章之中,我主要是来详细介绍一下是如何从头开始实现Phenograph单细胞分型算法的。在之前的一篇博客文章《【单细胞组学】PhenoGraph单细胞分型》之中,我们介绍了Phenograph算法的简单原理,以及一个在R语言之中所实现的Phenograph算法的程序包Rphenograph。在这里我主要是详细介绍在GCModeller软件之中所实现的VisualBasic语言版本的Phenograph单细胞分型算法。
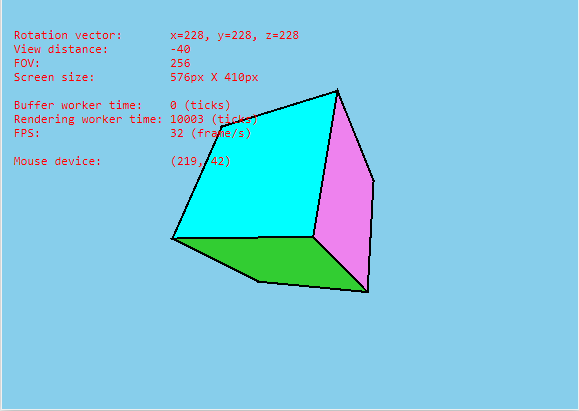
估计阅读时长: 17 分钟https://github.com/xieguigang/sciBASIC/tree/master/gr/Microsoft.VisualBasic.Imaging/Drawing3D 因为大家大多数都是从小接受电子游戏,所以长大了之后能够自己从零开始开发一个完整的3维图形引擎是每一个男程序员的梦想。这个就像玩机械的男人的梦想就是自己从头开始组装一辆汽车。还好这个梦想我在几年前就已经实现了。
估计阅读时长: 6 分钟之前在阅读一个使用rust语言编写的contour tracing算法模块的源代码的时候,其中有一个向量的左旋以及右旋的操作。这个操作的具体的含义是和在算法中的轮廓边缘像素的读取方向有关:因为访问方向是一个二维平面的概念,但是在代码中我们只能够使用一个一维的数组的来存储这个二维的信息。所以在这段rust代码之中,作者很巧妙的使用了向量的左旋以及右旋操作来实现一维数组中对二维平面上的方位的访问操作。

代谢组学那堆名词我上次查资料时也手抄过一页,QC 样本、保留时间、m/z 这些混在一张表里,来回对照着看特别费劲。你这篇把英文缩写和中文解释排在一起,省了我不少翻文献的功夫,尤其是代谢物鉴定那几段。
文中提出的"能否基于单细胞数据分析方法来分析和可视化我的基因组功能嵌入的结果矩阵呢?"让我想到一个需要先厘清的问题:把Family层级的分类当作细胞分群标签时,功能相似性与亲缘关系可能会混在一起,图上的聚集未必能直接解释为代谢功能接近。如果借用单细胞分析中的降维流程,是否可以同时标注物种分类和基因组注释完整度,看看分离主要对应哪一种差异?尤其是这里用的是EC注释的TF-IDF矩阵,缺少某项注释究竟代表功能缺失还是未被识别,也可能影响对分群结果的判断。
这个角度之前没想到,零分布原理及其在生物信息学中的应用 确实值得深入了解。刚好之前看过,可以对照着看看。
Greetings! I stumbled upon this really useful site and figured I'd thanks for you post at here.
This content speaks to hearts