
估计阅读时长: 5 分钟在BILIBILI上观看视频:《【BioNovoGene Mzkit教程】代谢组学原始数据处理基础》 最近我在B站的视频页面下发现了这样的一条评论,面对质谱数据分析领域内的初学者的求教,其实自己也是非常的诚惶诚恐的。因为在视频中所使用的脚本语言是自己开发的一门新语言,所以可能给一些初学者造成了一部分的困扰哈哈😅😄😅😅。首先先对这个粉丝说一声抱歉哈。 针对上述的提问,我的回答大概是有以下的几点:
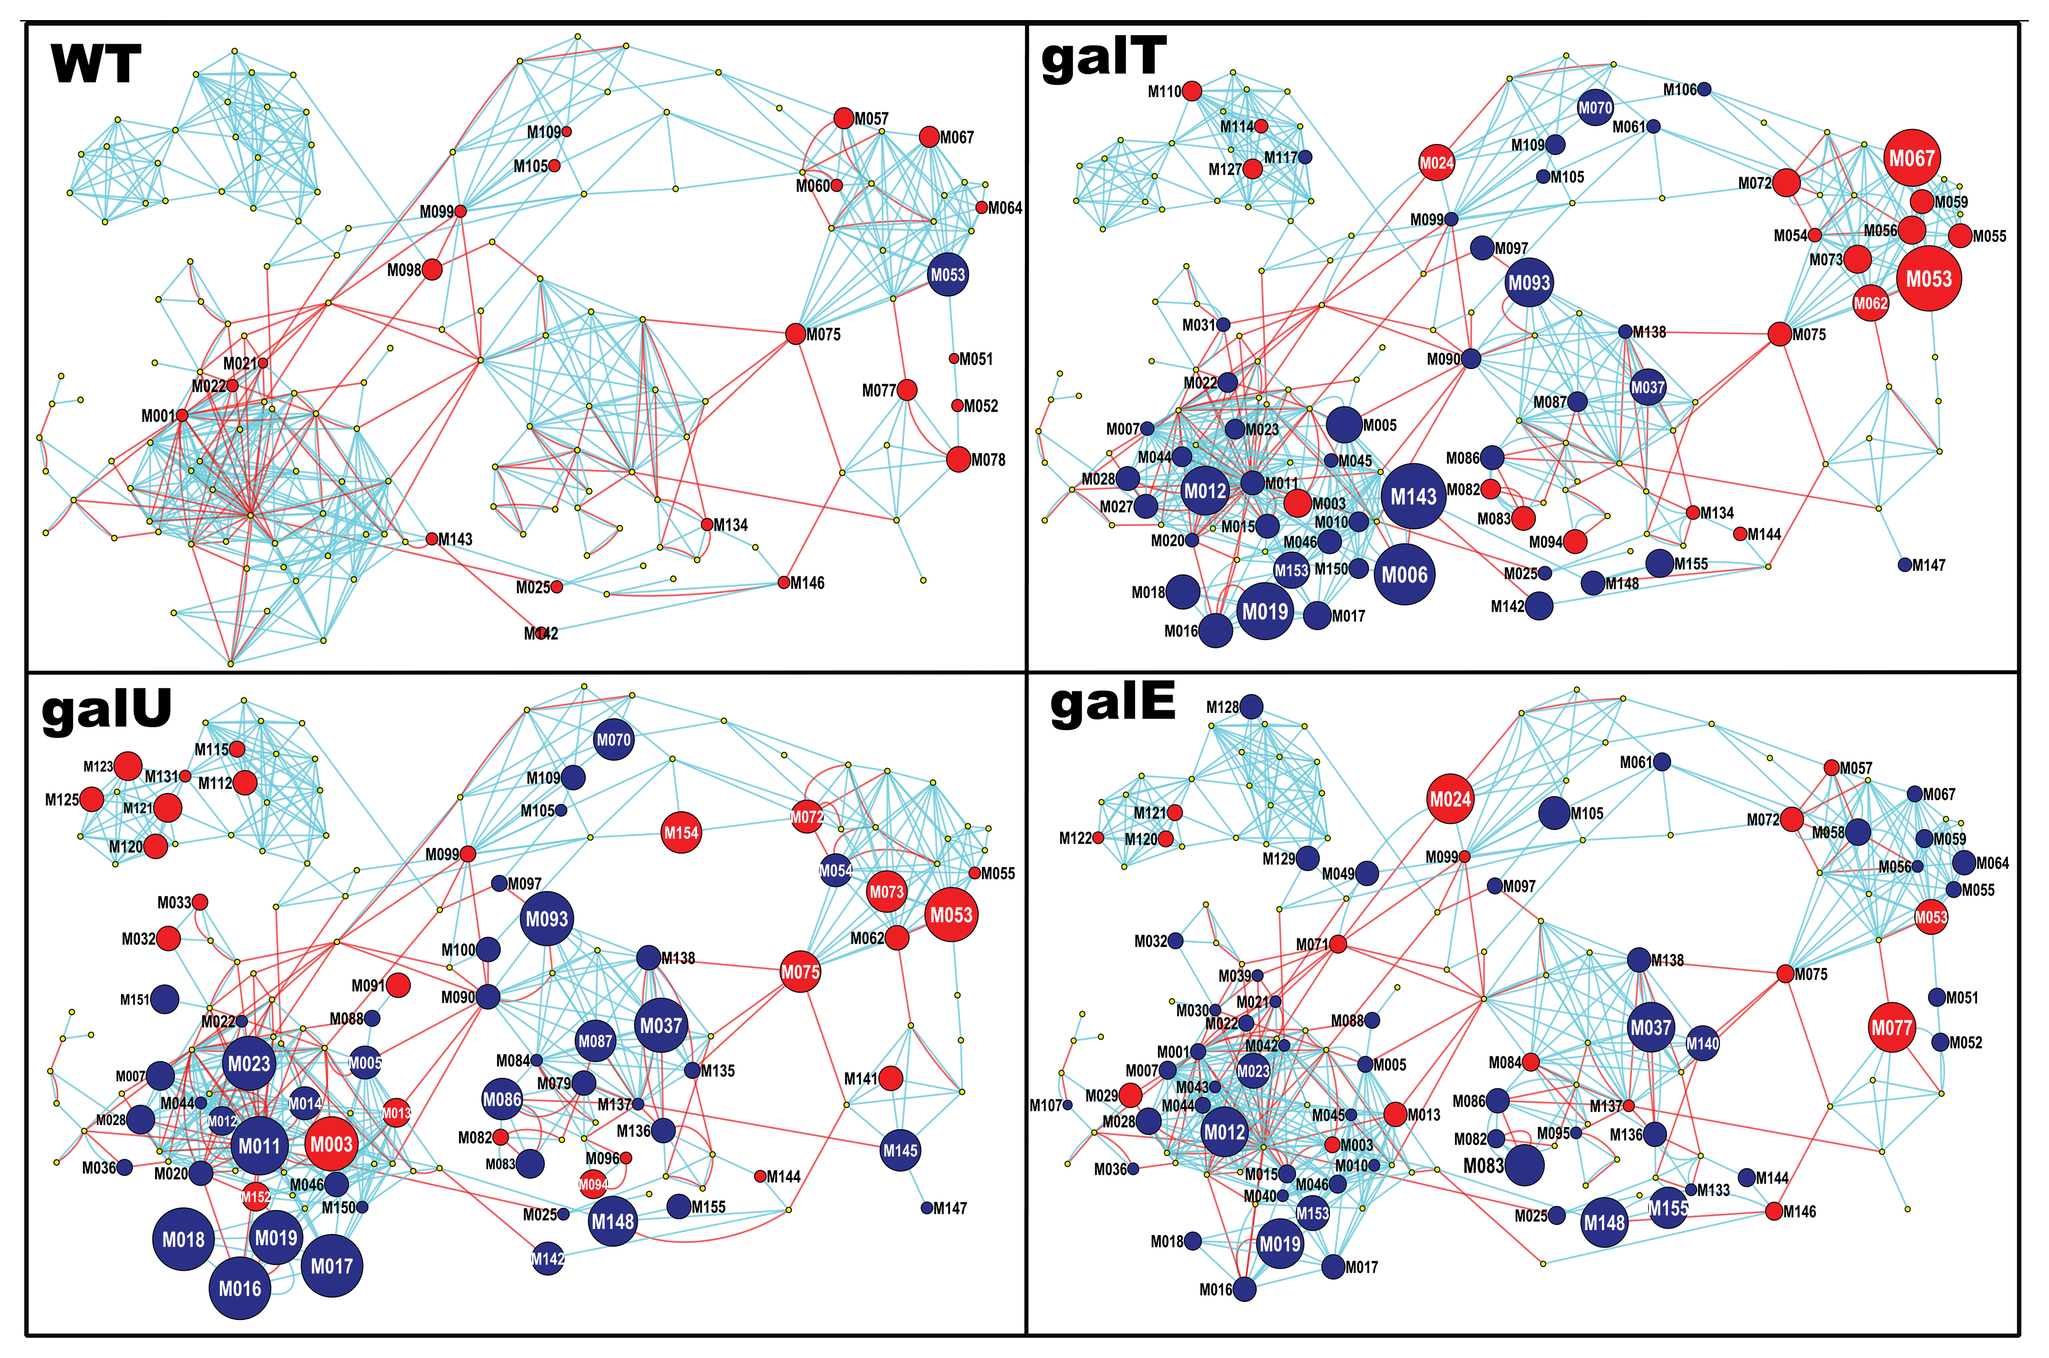
估计阅读时长: 5 分钟在工作之中可能会遇到需要进行两个网络图对象之间的相似度计算的情形:例如在质谱数据分析的化学信息学计算工作之中,我们在解析SMILES字符串得到分子图之后,可以基于图相似度比较计算方法来比较计算两个代谢物分子图之间的结构上的相似度。
估计阅读时长: 4 分钟在代谢组学领域内,LCMS原始数据分析一般分为非靶向全扫原始数据,以及仅针对某些离子进行扫描的MRM靶向质谱数据。虽然二者都是基于LCMS方法进行实验,但是MRM靶向数据由于在事先已经通过实验确定,得到了Q1和Q3离子对信息,所以可以仅针对某一些特定代谢物进行检测。因为MRM数据是针对于某些代谢物检测的靶向数据,所以其XIC谱图在没有同分异构体存在的情况下,一般是很纯净的目标化合物的检测结果数据。所以在原始数据分离,定量计算方面都要比非靶向全扫结果数据要容易很多。
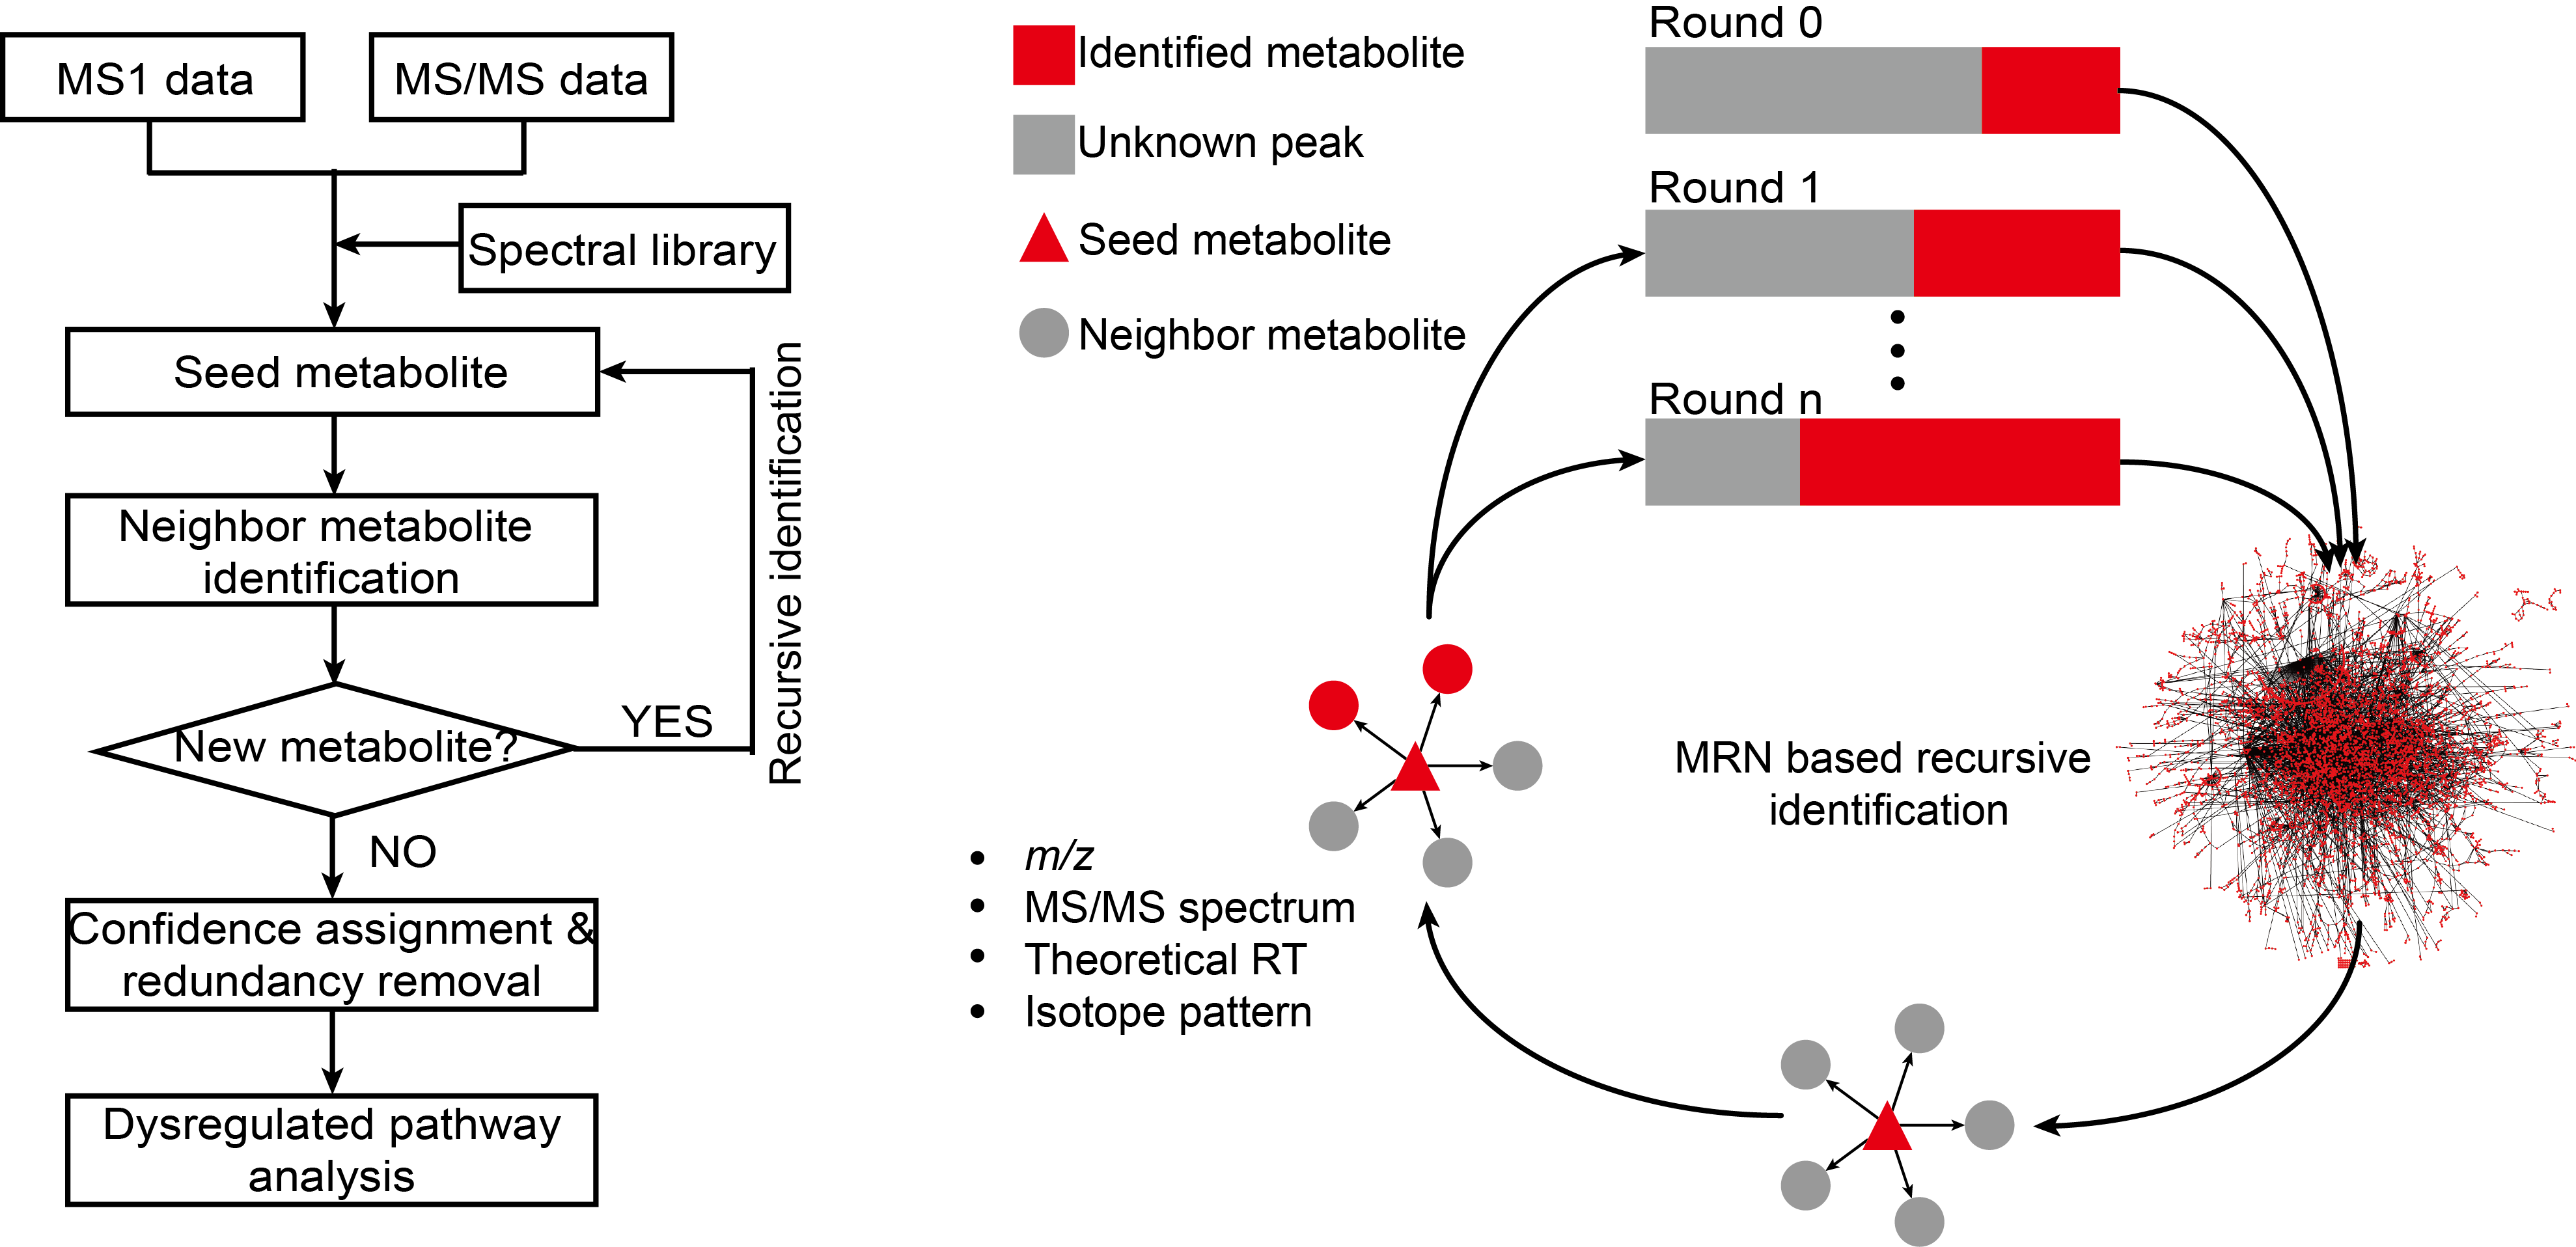
估计阅读时长: 6 分钟访问在线服务: http://metdna.zhulab.cn/ Metabolite identification is the long-standing challenge for liquid chromatography-mass spectrometry (LC-MS)-based untargeted metabolomics. Here, […]
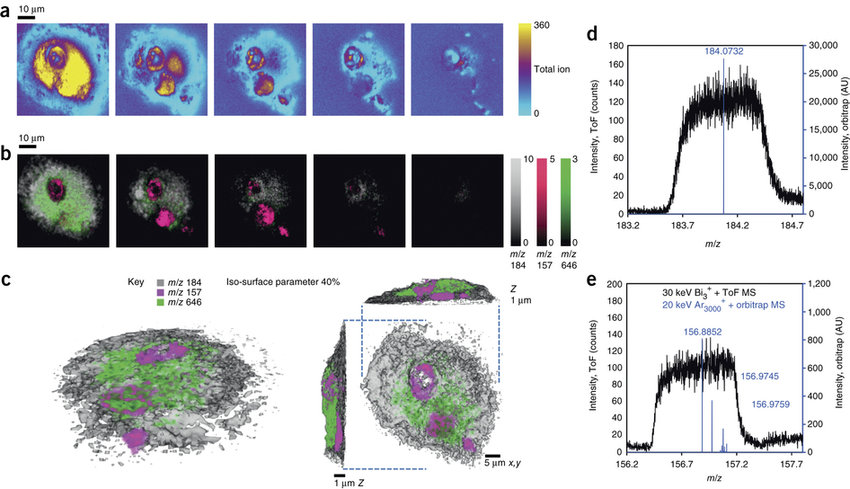
估计阅读时长: 2 分钟在BILIBILI上观看视频:【空间代谢组学】AP-MALDI 质谱成像技术介绍 哈啰,大家好呀,鸽了大半年之后,你们的小姐姐又回来啦。为了更好的制作出质量更高的视频,你们的六神无主鸠小姐姐呀,在这大半年的时间里面一直在努力的学习新技术。经过半年的钻研学习,收获满满。谈到最近几年的热门尖端技术,大家都会谈论到空间转录组和单细胞技术。一般而言,代谢组学的发展要稍微滞后于转录组学研究。最近一年呢,随着空间转录组的热度的降低,空间代谢组的热潮也终于姗姗来迟终于到来了。今天呢,我想要为大家介绍的是在最近几年内出现的,目前比较火热的空间代谢组学研究领域内的质谱成像技术。
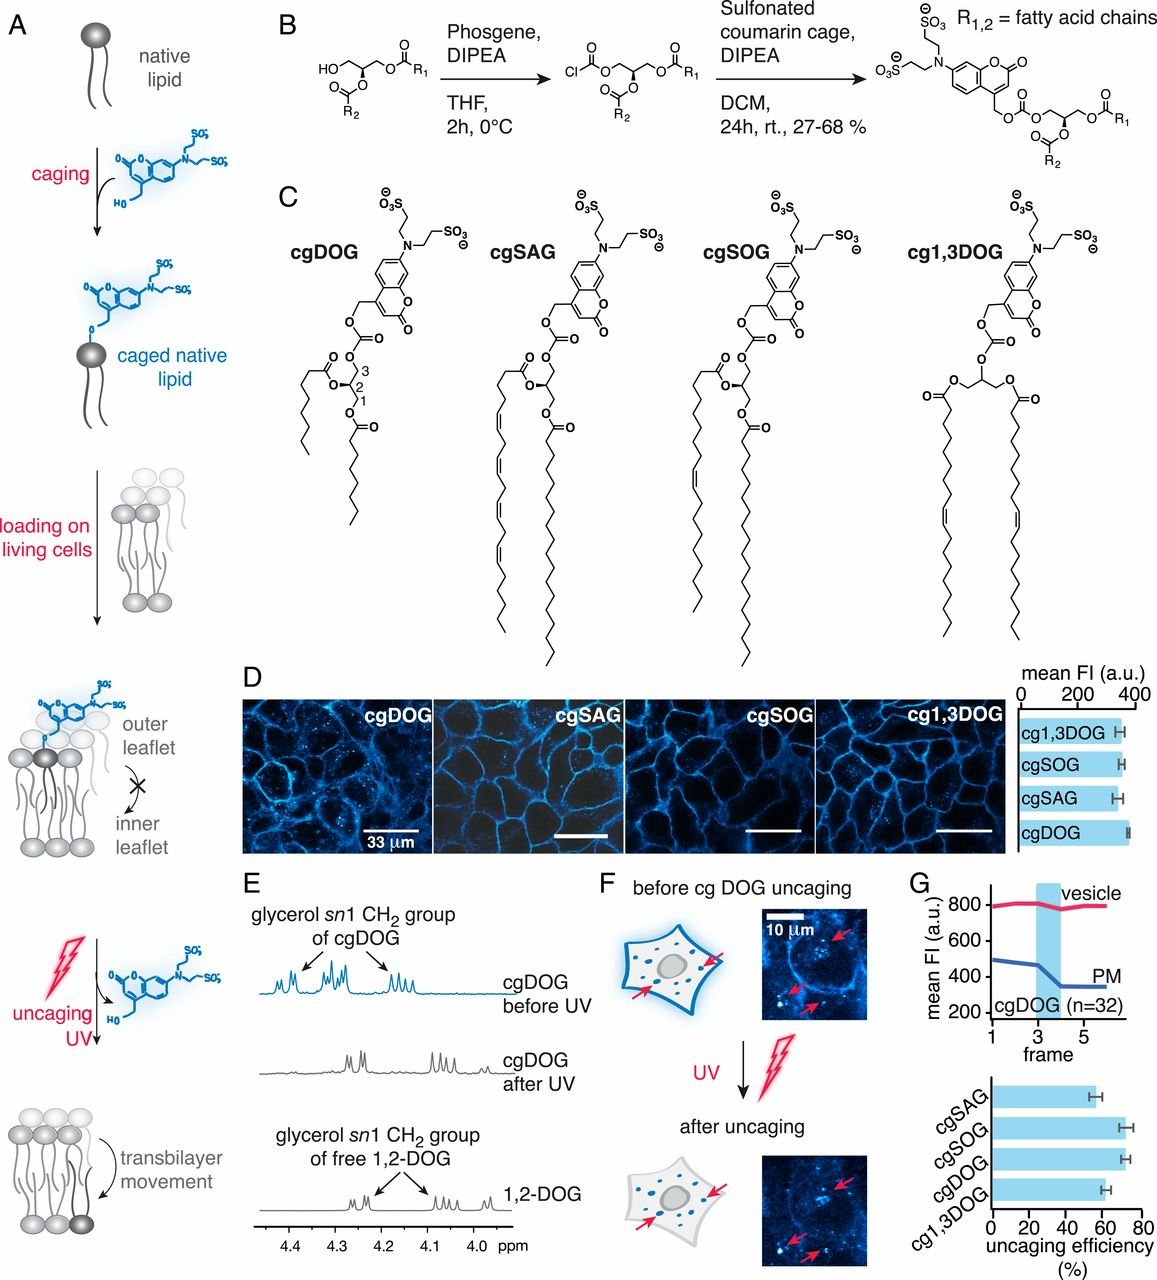
估计阅读时长: 17 分钟脂质的分类 LipidMAPS是美国国立卫生院推进的“脂质代谢途径研究计划”,涵盖目前最权威的脂类分类、命名法和结构信息,还囊括了众多的脂质组定性定量方法。此外,它还提供了一些生物信息学分析工具,比如基于质谱的脂质定性工具,通过给定特定的m/z,或特征子离子信息,或二级谱图信息,可以预测可能的脂质分子;又比如可以管理、可视化及编辑脂质信号通路等。
估计阅读时长: 5 分钟目前我们根据质谱数据进行代谢物ROI注释分析,很大一部分的工作是建立在已经可以被纯化的化合物的纯标准品所建立的标准品库数据的比对操作之上的。但是依赖于质谱参考谱图数据库所完成的代谢物注释分析,也仅能够得到很小的一部分结果,因为能够纯化或者合成的化合物在整个自然界中目前只占比较小的一部分。并且购买标准品也会需要耗费大量的实验室资金预算。
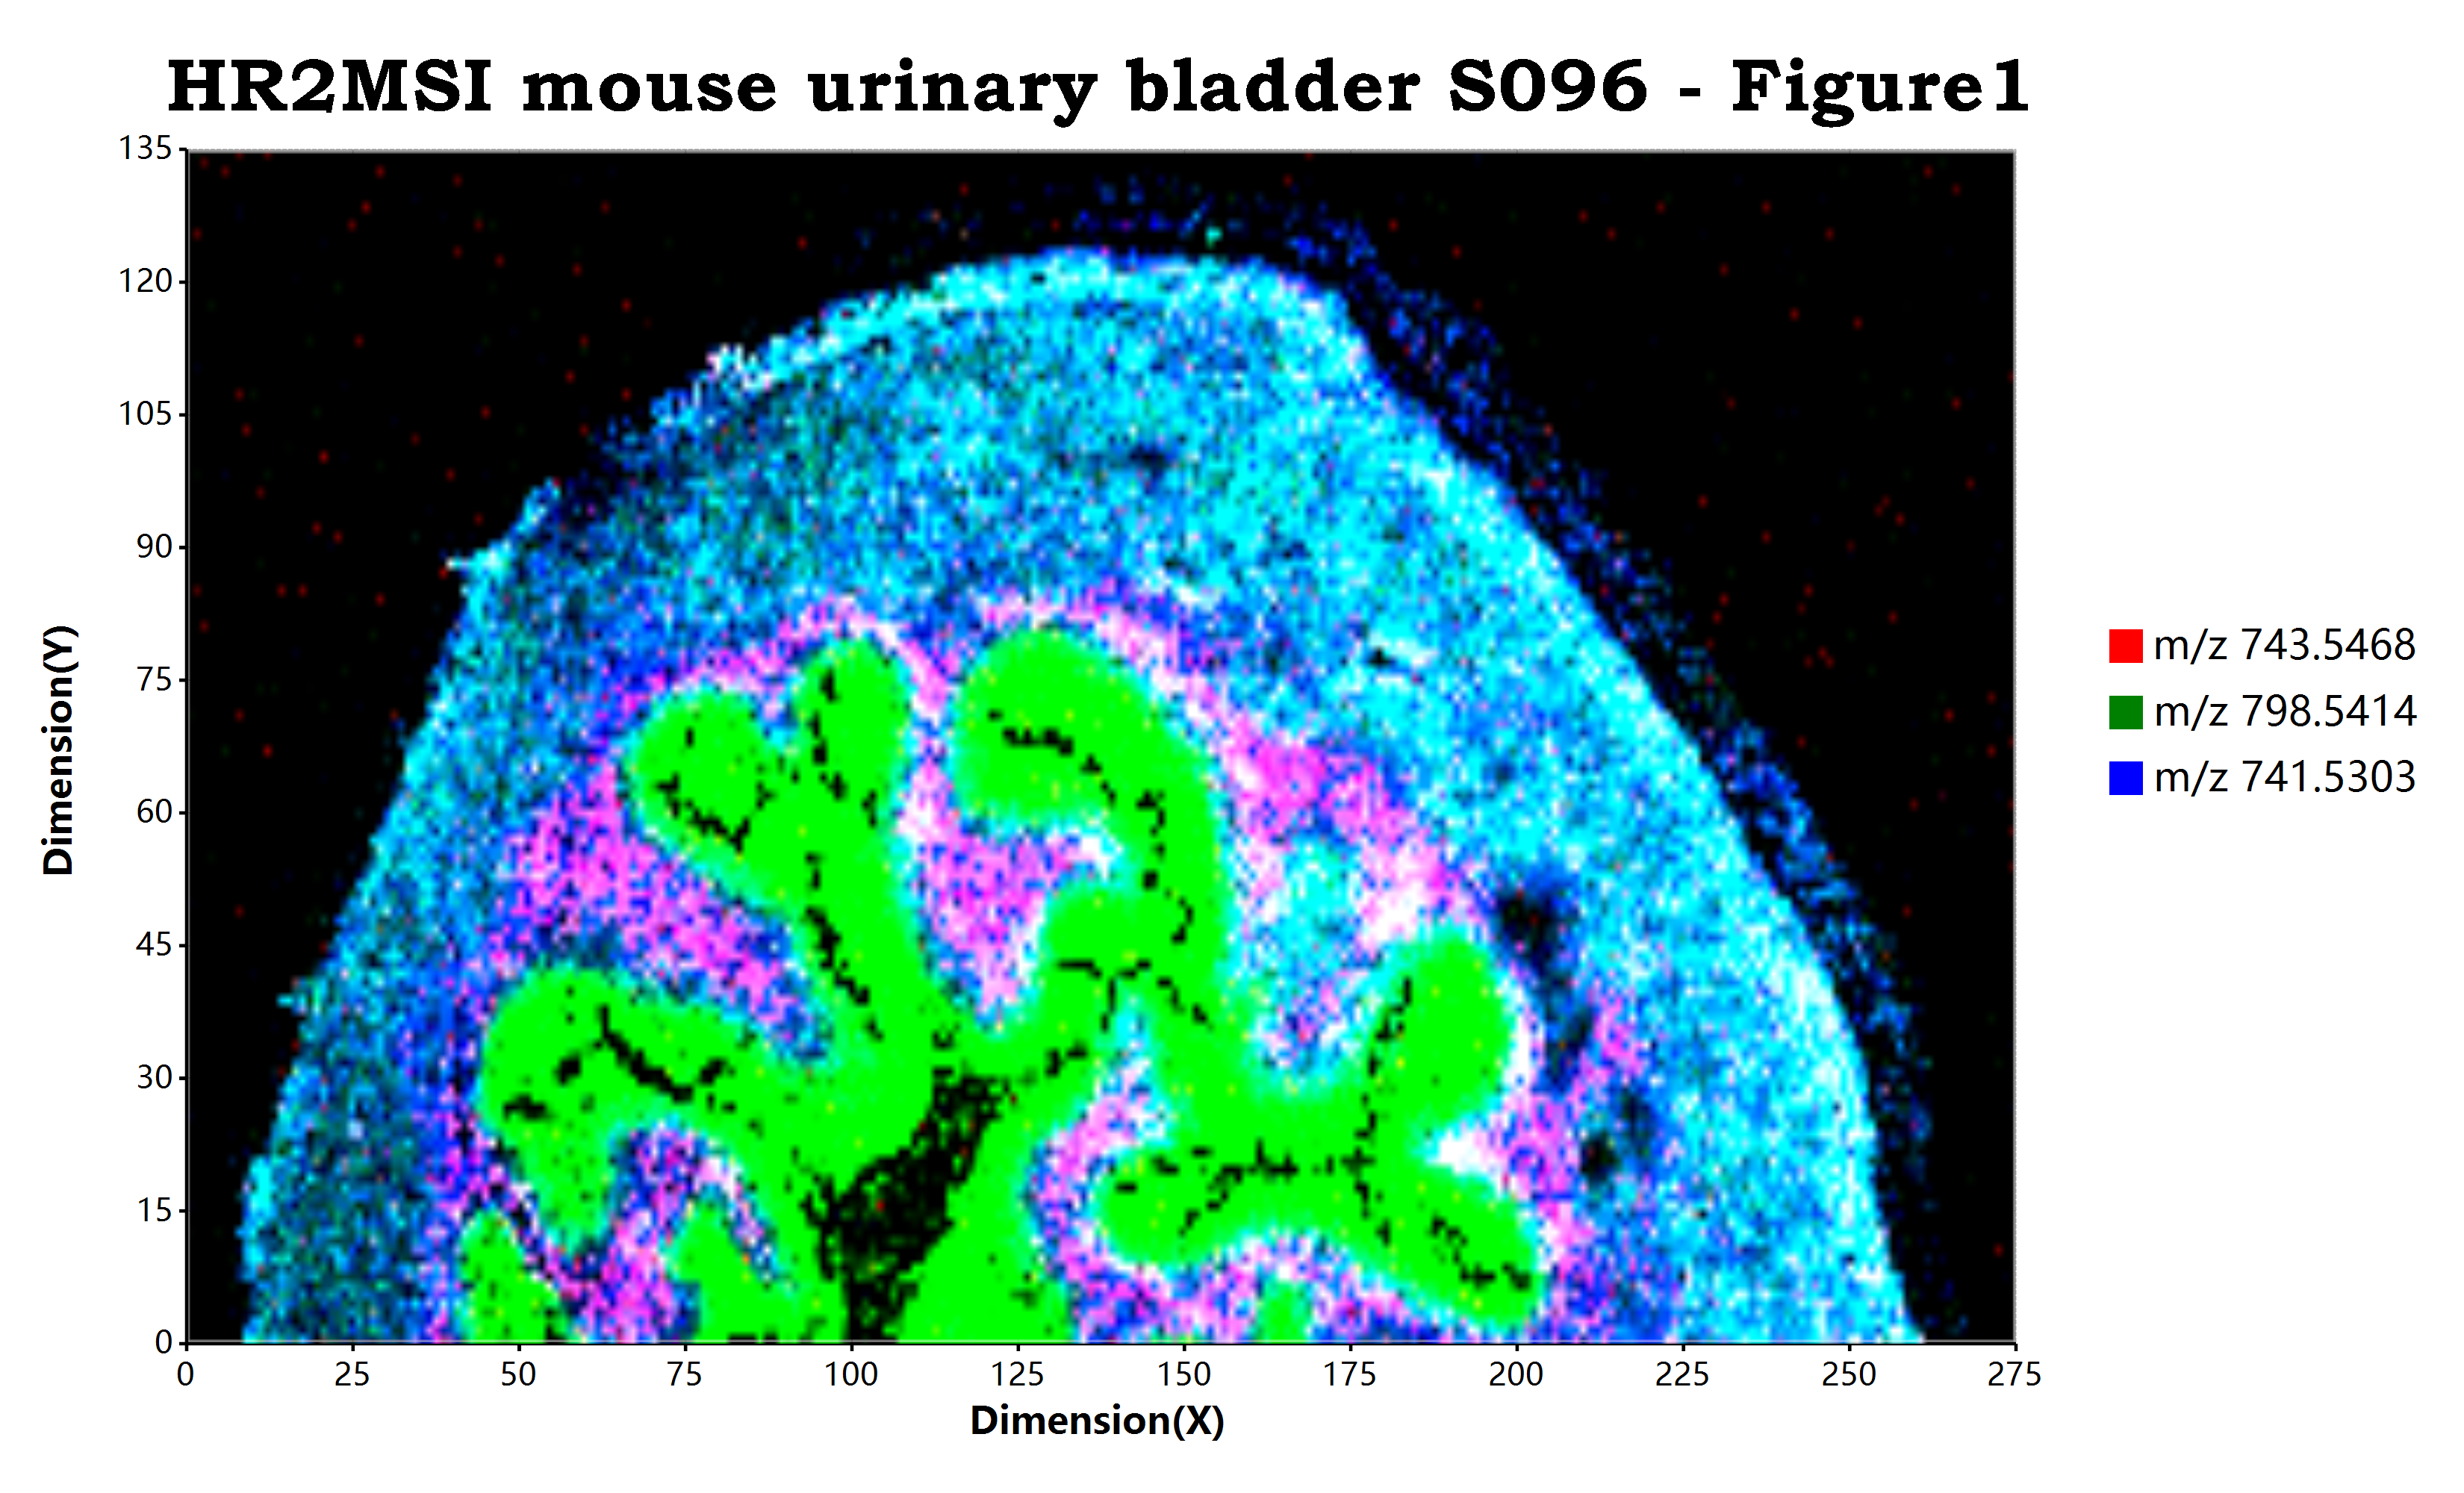
估计阅读时长: 11 分钟https://github.com/xieguigang/ms-imaging Mass spectrometry imaging ( MSI) is a technique used in mass spectrometry to visualize the […]
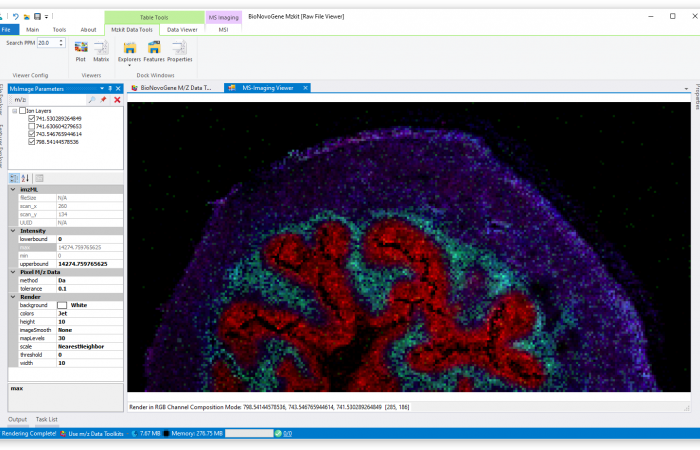
估计阅读时长: 3 分钟http://mzkit.org/ 质谱成像是以质谱技术为基础的成像方法,该方法通过质谱直接扫描生物样品成像,可以在同一张组织切片或组织芯片上同时分析数百种分子的空间分布特征。
估计阅读时长: 5 分钟原始数据相关的 名词 全称 中文名 含义 mz mass to charge ratio 质荷比 精确分子质量与离子的电荷数量的比值。 rt retention time 保留时间 […]

代谢组学那堆名词我上次查资料时也手抄过一页,QC 样本、保留时间、m/z 这些混在一张表里,来回对照着看特别费劲。你这篇把英文缩写和中文解释排在一起,省了我不少翻文献的功夫,尤其是代谢物鉴定那几段。
文中提出的"能否基于单细胞数据分析方法来分析和可视化我的基因组功能嵌入的结果矩阵呢?"让我想到一个需要先厘清的问题:把Family层级的分类当作细胞分群标签时,功能相似性与亲缘关系可能会混在一起,图上的聚集未必能直接解释为代谢功能接近。如果借用单细胞分析中的降维流程,是否可以同时标注物种分类和基因组注释完整度,看看分离主要对应哪一种差异?尤其是这里用的是EC注释的TF-IDF矩阵,缺少某项注释究竟代表功能缺失还是未被识别,也可能影响对分群结果的判断。
这个角度之前没想到,零分布原理及其在生物信息学中的应用 确实值得深入了解。刚好之前看过,可以对照着看看。
Greetings! I stumbled upon this really useful site and figured I'd thanks for you post at here.
This content speaks to hearts